Categoría: Cinética química

Velocidades de reacción, determinación de órdenes y análisis de datos cinéticos.

  • Diseño de reactores Batch, CSTR y PFR: de la cinética al dimensionamiento

    Ingeniería química · Cinética · Diseño de reactores

    Los reactores químicos aparecen en industrias muy distintas, pero el patrón operativo dominante no es el mismo en todas ellas. En productos petroquímicos y químicos de gran volumen predominan arquitecturas continuas; en farmacéutica los procesos Batch siguen teniendo un peso considerable aunque la fabricación continua ha ganado espacio; en polímeros conviven Batch, semibatch, CSTR, cascadas y reactores tubulares; y en bioprocesos el Batch y fed-batch continúan siendo muy comunes mientras se desarrollan alternativas continuas. [3][5][6]

    Esquema 1

    El objetivo de los reactores cambia con la industria

    El Esquema 1 resume el objetivo central de los reactores en cada industria: flexibilidad, continuidad, control del producto, estabilidad biológica o intensificación del proceso.

    Farmacéutica Batch + transición selectiva a continuo Uso amplio de lotes; PFR, microreactores y cascadas de CSTR aparecen en procesos continuos específicos. [3]
    Petroquímica Continuidad a gran escala Grandes redes de reacción, separación y reciclaje donde la operación continua es central. [1,2]
    Polímeros Una familia especialmente diversa Batch y semibatch para campañas/grados; CSTR, cascadas, loop y tubular para producción continua. [5]
    Bioprocesos Batch y fed-batch dominantes La fermentación continua ofrece ventajas potenciales, pero exige estabilidad y control prolongados. [6]
    Química fina Flexibilidad frente a intensificación El Batch sigue siendo valioso en multiproducto; la transición a flujo continuo es un área activa de desarrollo. [4]

    Para analizar ese panorama sin quedar atrapados desde el principio en geometrías, catalizadores, transferencia de calor o fenómenos de mezcla reales, la ingeniería de reacciones comienza con modelos ideales. Levenspiel presenta en su capítulo 5 tres modelos fundamentales para una sola reacción: reactor intermitente o Batch, tanque agitado continuo y reactor de flujo pistón. [1]

    Supongamos la misma reacción, la misma cinética y la misma conversión objetivo. ¿Batch, CSTR y PFR necesitarán el mismo tiempo o el mismo volumen?

    No responderemos todavía. Primero construiremos las ecuaciones que permiten hacerlo y, cuando volvamos a esta pregunta, la diferencia entre los tres modelos tendrá una explicación física y matemática.

    Una reacción · tres modelos ideales · una pregunta de diseño
    Figura 1 · Comparador interactivoCómo circula y reacciona la materia en Batch, CSTR y PFR
    Batch: operación transitoria · CSTR y PFR: estado estacionario, acumulación = 0

    1. De la reacción al problema de diseño

    La cinética por sí sola describe una velocidad; el diseño debe convertir esa velocidad en una condición operativa o un tamaño de reactor.

    1.1. ¿Qué queremos calcular realmente?

    Una ley de velocidad como −rA = kCAn nos informa de cómo desaparece A en función de su concentración. Sin embargo, todavía no nos dice cuánto tiempo debemos dejar reaccionar un lote ni qué volumen necesitaría un reactor de flujo. Para responder esas preguntas debemos combinar la cinética con la forma en que la composición evoluciona dentro del reactor. [1] [2]

    Idea de diseño
    Cinética + composiciónmezcla + conversión↓t · τ · V

    En los problemas de diseño, el resultado suele expresarse mediante tres magnitudes principales: t es el tiempo de reacción, τ es el tiempo espacial y V es el volumen del reactor. Para llegar a ellas necesitamos relacionar cuatro componentes del problema:

    A partir de aquí iremos incorporando cada una de estas piezas hasta llegar a las ecuaciones de diseño de Batch, CSTR y PFR.

    1.2. Conversión como objetivo de diseño

    La conversión permite expresar qué fracción del reactivo elegido como base ha desaparecido. En reactores de flujo, se define a partir del flujo molar de entrada y salida:

    XA = FA0 − FAFA0 (1)

    En reactores Batch o en reactores que operan en régimen intermitente, no existe una corriente de salida durante la reacción, por lo que la conversión se expresa a partir de la cantidad de A contenida dentro del reactor:

    XA = NA0 − NANA0 (2)

    Si X = 0,90, se ha transformado el 90 % del reactivo A tomado como base. La conversión define el objetivo químico; todavía falta determinar qué tiempo o qué volumen permite alcanzarlo.

    Conversión no es sinónimo técnico de productividad. Aquí la utilizamos para cuantificar el grado de transformación. Una evaluación industrial de productividad debe incorporar además capacidad, tiempo de ciclo, caudal, rendimiento, disponibilidad y otras variables.

    1.3. Nomenclatura esencial

    SímboloSignificadoComentario
    NAMoles de AVariable natural para un reactor Batch.
    FAFlujo molar de Amol·tiempo−1 en sistemas de flujo.
    CAConcentración de AConecta la estequiometría con la ley cinética.
    −rAVelocidad de desaparición de ASe escribe positiva para un reactivo que se consume.
    XConversiónVariable adimensional entre 0 y 1.
    VVolumen de reactorResultado central en CSTR/PFR.
    v0Caudal volumétrico de entradaSe usa para definir el tiempo espacial.
    τ = V/v0Tiempo espacialTiempo característico de diseño; no debe confundirse siempre con el tiempo real que pasa cada elemento de fluido.
    k, nConstante cinética y ordenDefinen la ley de velocidad empleada.

    1.4. Alcance del modelo

    Trabajaremos con una sola reacción, representada de forma genérica mediante A → P. El esquema no describe una química concreta: aísla el problema de diseño para observar cómo cambian el tiempo y el volumen requerido al modificar el tipo de reactor.

    Condiciones iniciales del análisis
    • Operación isotérmica.
    • Ley de velocidad conocida.
    • Comportamiento ideal del reactor.
    • Una sola reacción.
    • Caudal volumétrico constante en el caso principal.
    • Ausencia de efectos dominantes de transferencia de masa o calor.

    ¿Por qué empezar con modelos ideales? Porque permiten separar el efecto de la cinética y del patrón de mezcla antes de incorporar las complejidades de un equipo real. El CSTR ideal representa el límite de mezcla completa; el PFR ideal, el límite de flujo pistón sin mezcla axial; y el Batch ideal, la evolución temporal de una mezcla uniforme.

    Un reactor real no necesita reproducir perfectamente estos modelos para que sean útiles: sirven como referencias de diseño, comparación y diagnóstico. Las desviaciones pueden estudiarse después mediante transferencia de calor, dispersión axial, caída de presión, zonas muertas o distribución de tiempos de residencia.

    Quedan deliberadamente fuera las reacciones paralelas o consecutivas, la selectividad, la autocatálisis, la optimización de redes de reacción, los balances energéticos completos y los modelos de flujo no ideal o RTD. Cada uno modifica sustancialmente el problema de diseño y merece un tratamiento independiente.

    Con la reacción, las hipótesis y la conversión ya definidas, podemos ir al punto del que parten las ecuaciones de Batch, CSTR y PFR: el balance molar.

    2. La base común: balance, cinética y estequiometría

    Las ecuaciones de Batch, CSTR y PFR no se memorizan mejor por separado: se entienden mejor cuando se reconoce que todas nacen de la misma estructura.

    2.1. Balance molar general

    Entrada − Salida + Generación = Acumulación (3)

    Para la especie A, una forma general del balance es:

    FA0 − FA + ∫V0 rA dV′ = dNAdt(4)

    La ecuación puede leerse término por término. FA0 contabiliza cuánto A entra; FA, cuánto sale; la integral representa la generación o desaparición de A por reacción en todo el volumen del reactor; y dNA/dt indica si la cantidad de A almacenada está cambiando con el tiempo.

    El panel siguiente aplica ese balance general directamente a los tres modelos ideales. Cambia entre Batch, CSTR y PFR para observar qué términos permanecen activos y por qué la forma final del balance es distinta en cada caso.

    Figura 2 · Panel interactivo

    Balance molar aplicado a Batch, CSTR y PFR

    Selecciona un reactor para seguir sus corrientes, identificar la frontera de control y observar cómo el balance general se transforma en su ecuación de diseño.

    Batch · régimen transitorio · acumulación activaCSTR y PFR · estado estacionario · dNA/dt = 0
    Batch · forma diferencial en el tiempo
    Durante la reacción no entra ni sale materiaLa carga ocurre antes y la descarga después del periodo de reacción representado. Ambas forman parte del ciclo del lote, pero quedan fuera de este intervalo.
    dNA/dtAcumulación de A en todo el reactor.
    VVolumen total del reactor.
    Términos del balance
    EntradaFA00
    SalidaFA0
    GeneraciónrAVactiva
    AcumulacióndNA/dtactiva
    Ecuación resultante
    dNA/dt = rAV

    Como no existe flujo de entrada ni de salida durante la reacción, el cambio de cantidad de A se explica únicamente por la reacción dentro del volumen del lote.

    Figura 2. Panel interactivo de tres escenas: cada reactor muestra sus corrientes y la forma del balance que resulta al aplicar las hipótesis del modelo ideal. Referencia conceptual: Fogler, capítulos 1–2, desarrollo del balance molar general. Elaboración propia.

    2.2. Incorporar la cinética

    El balance indica cuánto material cambia, pero necesita una relación que indique qué tan rápido ocurre la reacción. Utilizaremos la familia:

    −rA = kCAn (5)

    El orden n determina cuánto pesa la concentración CA sobre la velocidad. Para primer orden, por ejemplo, reducir CA a la mitad reduce también −rA a la mitad. Esta dependencia será decisiva cuando comparemos un CSTR —que idealmente opera por completo a la composición de salida— con un PFR, donde la concentración cambia a lo largo del volumen.

    2.3. Incorporar la estequiometría

    Si el caudal volumétrico o la densidad permanecen constantes, la concentración de A puede escribirse directamente en función de la conversión:

    CA = CA0(1 − X) (6)

    Esta relación conecta las variables del problema en cadena:

    X → CA → −rA → t, τ, V

    La conversión X determina la concentración CA mediante la estequiometría; esa concentración fija la velocidad −rA a través de la ley cinética y, finalmente, la ecuación de diseño transforma esa velocidad en tiempo de reacción t, tiempo espacial τ o volumen V.

    Por ejemplo, para primer orden:

    −rA = kCA0(1 − X) (7)

    2.4. El algoritmo de diseño

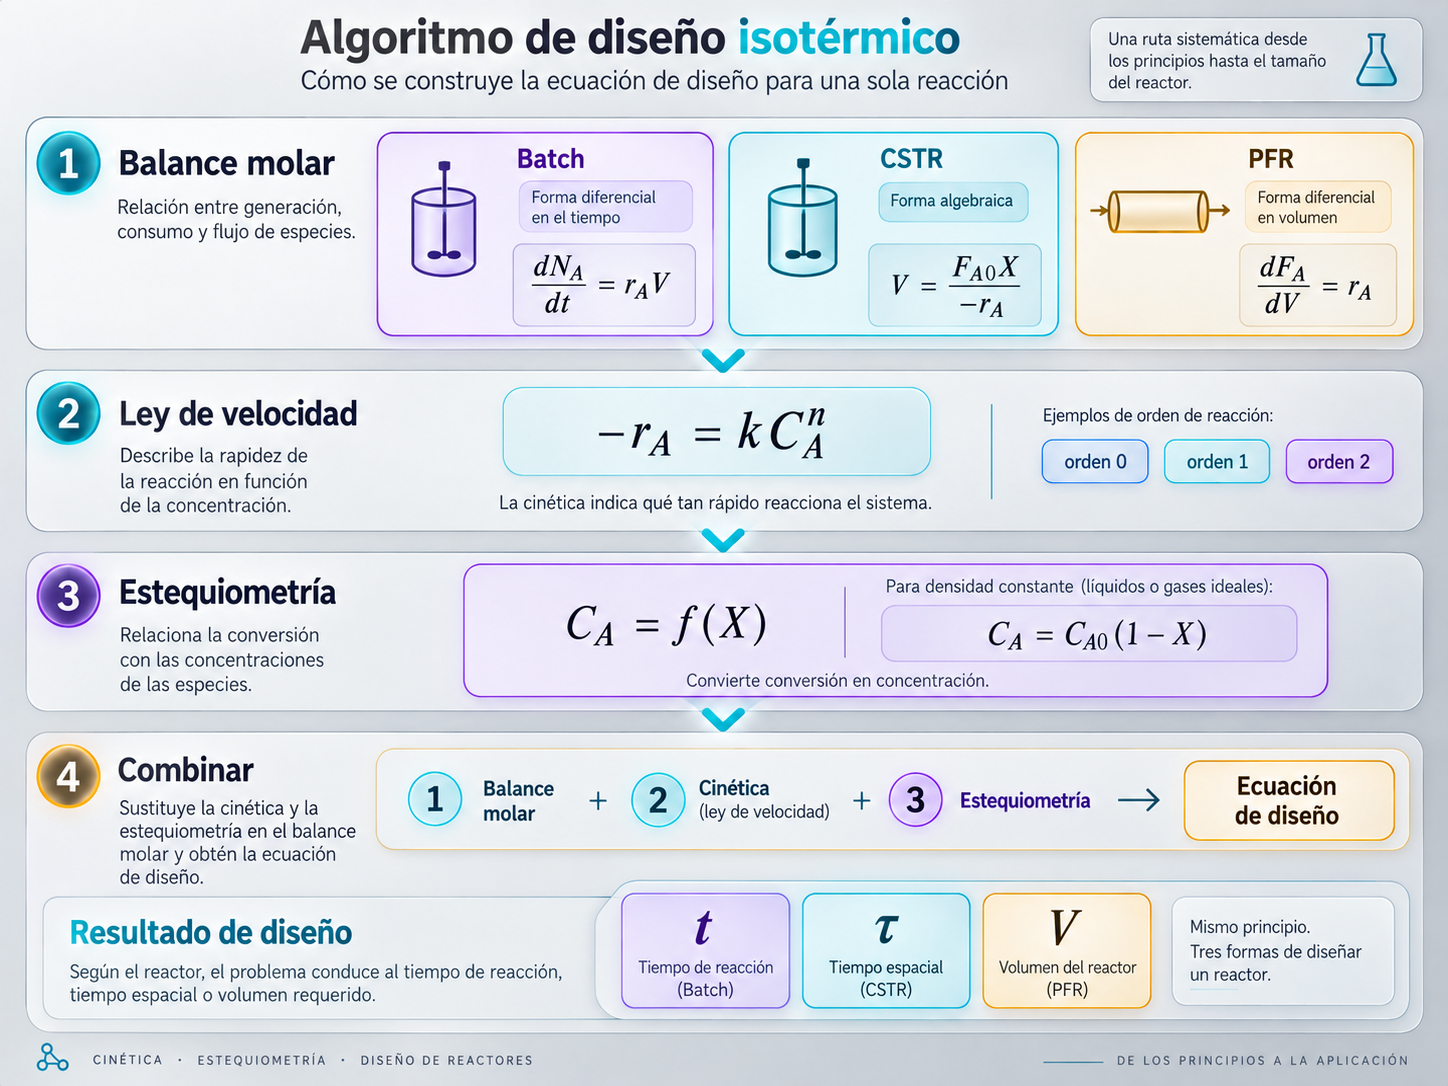
    Hasta aquí hemos introducido por separado las tres piezas principales del problema: balance molar, ley de velocidad y estequiometría. Fogler expone un algoritmo de diseño muy útil de cómo se combinan esas piezas para llegar a una ecuación que permita calcular el tamaño o el tiempo requerido por un reactor. [2]

    La ruta usada es obtener primero el balance molar; después se incorpora o se determina la ley de velocidad —este paso se omite como resolución si ya se conoce—; a continuación se resuelve la estequiometría de la reacción; luego se sustituyen las relaciones pertinentes para el caso estudiado y, finalmente, se obtiene uno de los parámetros de diseño principales: t, τ o V.

    La Figura 3 muestra un ejemplo de cómo ejecutar cada uno de estos pasos dentro de un problema de diseño isotérmico.
    Algoritmo de diseño isotérmico
    Haz clic para ampliar
    Figura 3. Algoritmo de diseño isotérmico. Balance molar, ley de velocidad y estequiometría se combinan para obtener la ecuación de diseño.Elaboración propia · Ciencia Esencial.

    Con esta secuencia establecida, podemos aplicarla a cada reactor y conectar la forma de su balance con la interpretación física de su ecuación de diseño.

    3. Batch, CSTR y PFR: funcionamiento y ecuaciones de diseño

    La diferencia central no está en la reacción A → P, sino en cómo el reactor distribuye la concentración y el tiempo de contacto.

    3.1. Reactor Batch

    En un Batch ideal, una cantidad definida de material se carga al reactor y, durante el periodo de reacción, no existe alimentación ni descarga. Por tanto, FA0 y FA desaparecen del balance mientras la reacción está ocurriendo:

    dNAdt = rAV(8)

    Como NA = NA0(1−X), al reordenar e integrar desde X = 0 hasta una conversión final X obtenemos, para volumen constante:

    t = CA0 ∫X0 dX−rA(9)

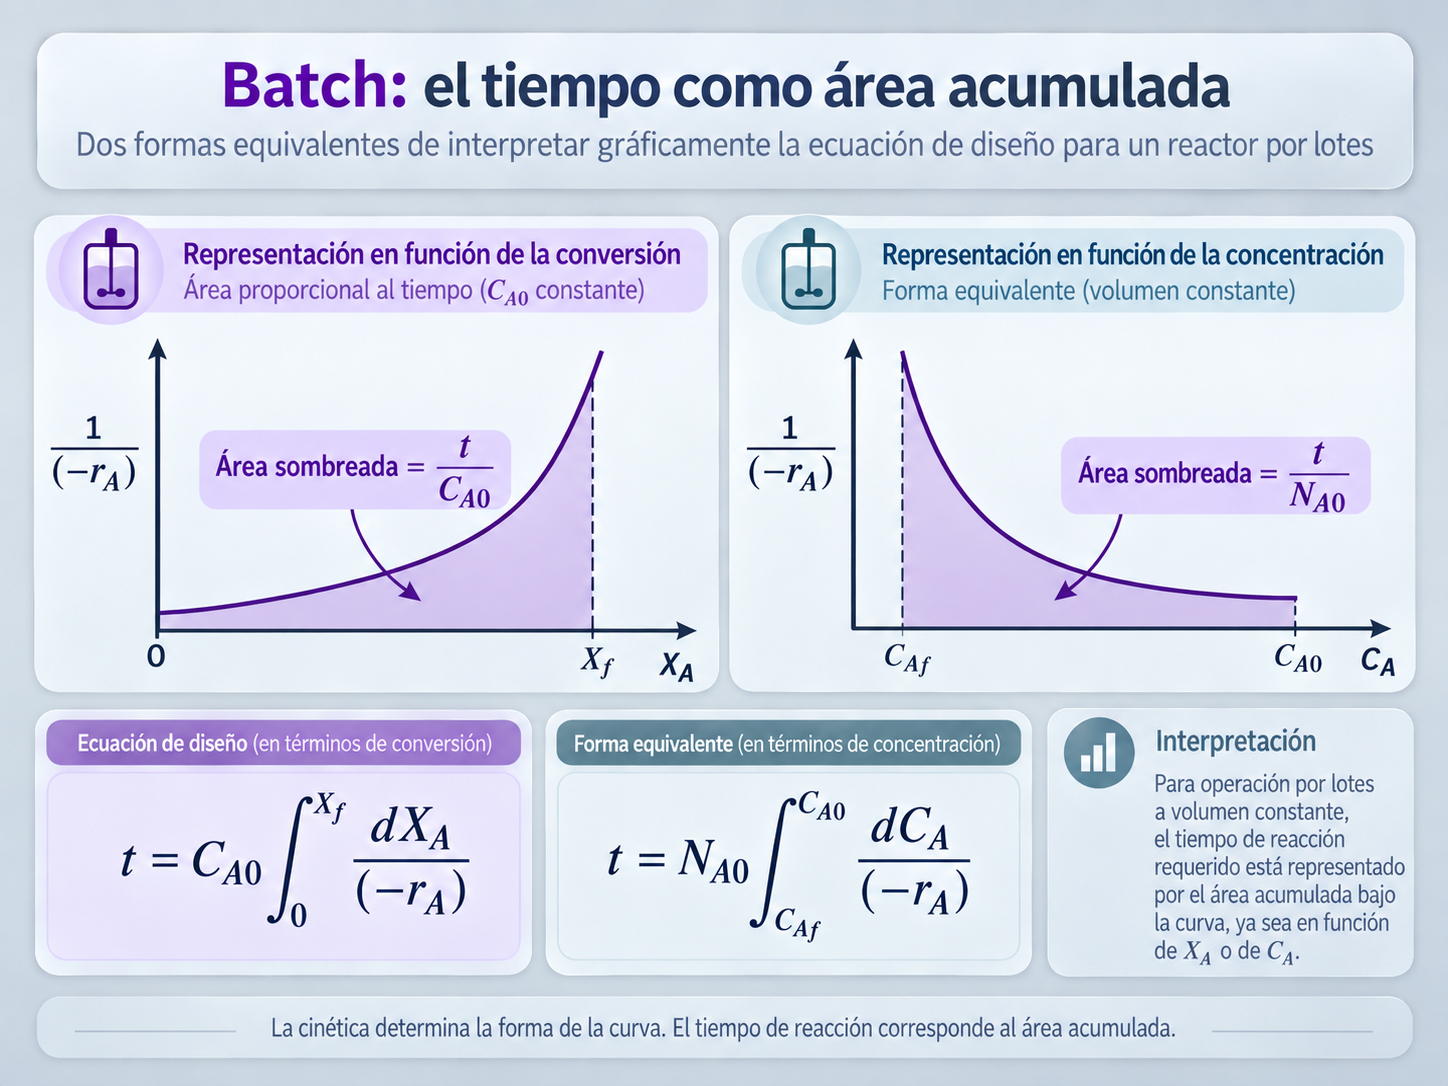
    ¿Qué nos está diciendo esta integral? La integral suma el tiempo requerido para llevar al reactor desde la conversión inicial hasta la conversión objetivo. Cada pequeño incremento de X aporta una fracción de tiempo proporcional a 1/(−rA). Cuando la velocidad −rA es alta, esa contribución es pequeña y avanzar hacia una conversión mayor requiere poco tiempo. A medida que la reacción se ralentiza, 1/(−rA) aumenta y cada incremento adicional de conversión exige más tiempo. Por eso alcanzar conversiones muy elevadas puede requerir un aumento desproporcionado del tiempo de reacción.

    La ecuación integral anterior también puede interpretarse gráficamente. La Figura 4 muestra dos formas equivalentes de representar el tiempo de reacción de un Batch a volumen constante: en función de la conversión XA y en función de la concentración CA. En ambos casos, el área bajo la curva representa la contribución acumulada al tiempo necesario para alcanzar el estado final.
    Batch: el tiempo como área acumulada
    Haz clic para ampliar
    Figura 4. Batch: el tiempo como área acumulada. Dos representaciones equivalentes de la ecuación de diseño Batch en función de conversión y concentración.Elaboración propia · Ciencia Esencial.

    Esta interpretación será útil más adelante porque la misma lógica de áreas permitirá comparar directamente el diseño de un PFR y un CSTR.

    Clave de lectura¿Qué información pide un problema Batch?

    Si conocemos la función −rA(X) y fijamos Xf, el cálculo central consiste en integrar desde el estado inicial hasta ese objetivo. No necesitamos una corriente de salida durante la reacción porque, por definición del modelo Batch empleado, no existe en ese intervalo.

    3.2. Reactor CSTR

    En un CSTR ideal operado en estado estacionario no existe acumulación neta:

    FA0 − FA + rAV = 0 (10)

    Usando FA0−FA = FA0X:

    VCSTR = FA0X(−rA)salida (11)

    La palabra salida es la clave. En mezcla perfecta, la composición dentro del tanque coincide con la de la corriente que abandona el reactor. Toda la capacidad del CSTR se evalúa, por tanto, a una única velocidad: la correspondiente a la concentración final.

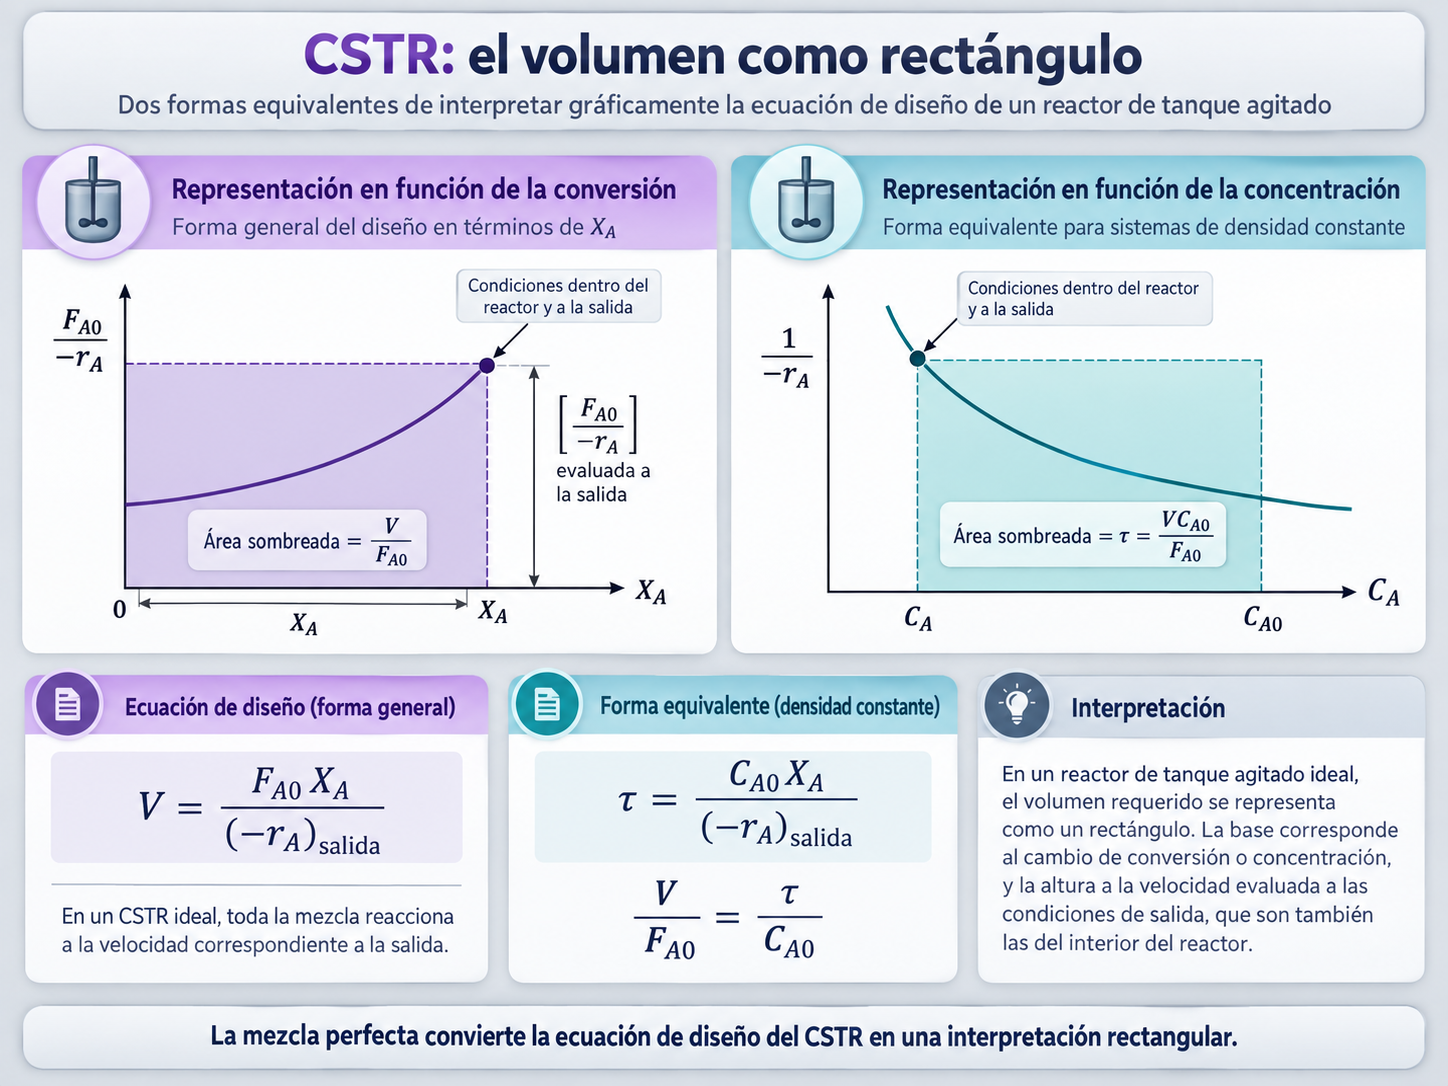
    La Figura 5 muestra esta ecuación de diseño de dos formas equivalentes: en función de la conversión XA y, para densidad constante, en función de la concentración CA. En ambos casos, las condiciones representadas corresponden al interior del reactor y a su corriente de salida.
    CSTR: el volumen como rectángulo
    Haz clic para ampliar
    Figura 5. CSTR: el volumen como rectángulo. El área rectangular se evalúa con la velocidad correspondiente a las condiciones de salida.Elaboración propia · Ciencia Esencial.

    Una característica visual inmediata del CSTR es que el área de diseño adopta una forma rectangular. La base representa el intervalo de conversión o concentración considerado y la altura viene determinada por la velocidad de reacción evaluada en las condiciones de salida. Por ello, todo el volumen del reactor se calcula utilizando una única velocidad de reacción.

    Clave de lecturaEl CSTR convierte una integral en una evaluación puntual

    Si el problema nos da la conversión objetivo y la ley de velocidad, calculamos la concentración de salida, evaluamos allí −rA y aplicamos la ecuación algebraica. Esa simplicidad matemática nace directamente de la hipótesis de mezcla perfecta.

    3.3. Reactor PFR

    En un PFR ideal, la composición cambia de una sección a otra a lo largo de la coordenada axial z, o equivalentemente, a lo largo de la longitud del reactor. Puede imaginarse como una sucesión de secciones diferenciales: cada una presenta una composición apenas distinta de la anterior, de modo que la concentración varía de manera continua desde la entrada hasta la salida. En estado estacionario analizamos un elemento diferencial de volumen.

    dFAdV = rA(12)

    Como FA = FA0(1−X), entonces dFA = −FA0dX y:

    VPFR = FA0 ∫X0 dX−rA(13)

    Si FA0 = CA0v0 y τ = V/v0, para caudal volumétrico constante:

    τPFR = CA0 ∫X0 dX−rA(14)

    La integral ya no suma tiempo de un lote, sino pequeños incrementos de volumen. Cerca de la entrada, donde CA suele ser alta, una cinética de orden positivo puede aprovechar una velocidad mayor; a medida que el fluido avanza, la concentración y la velocidad cambian.

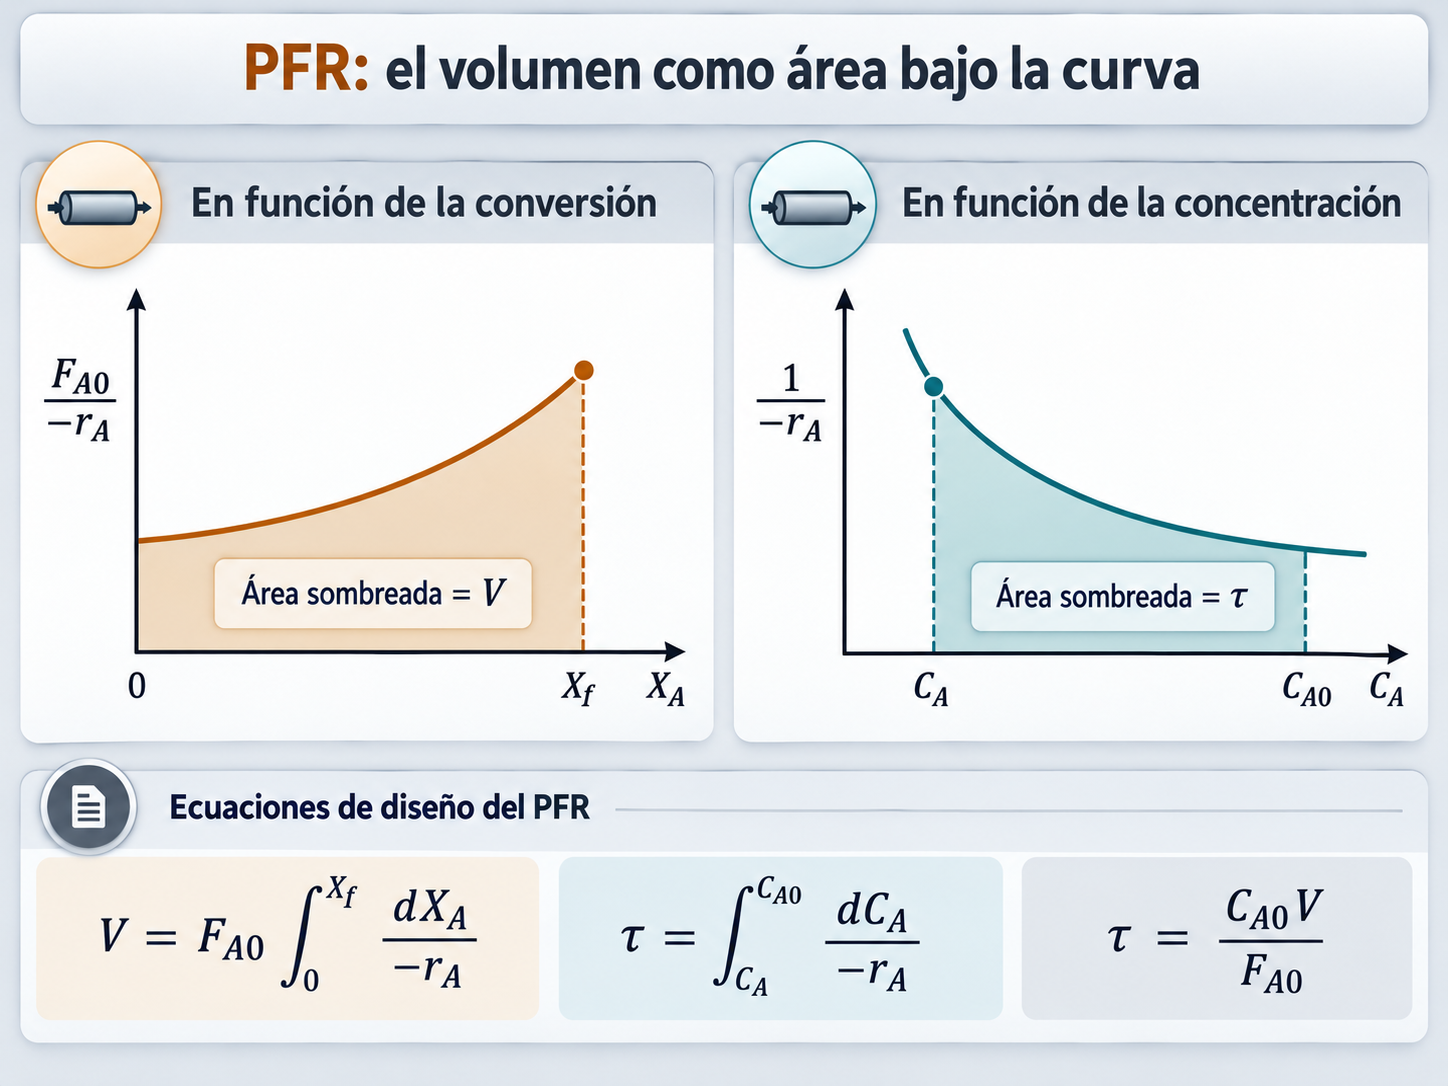
    La Figura 6 convierte esta ecuación diferencial en una interpretación geométrica: el volumen del PFR se obtiene acumulando el área bajo la curva a medida que el fluido avanza desde la sección de entrada hasta la sección correspondiente a la conversión final.
    PFR: el volumen como área bajo la curva
    Haz clic para ampliar
    Figura 6. PFR: el volumen como área bajo la curva. El volumen requerido se obtiene acumulando el área bajo la curva de diseño.Elaboración propia · Ciencia Esencial.

    A diferencia del CSTR, el PFR no se evalúa a una única condición de salida: cada sección aporta un pequeño incremento de volumen a una concentración distinta.

    Clave de lecturaPor qué la velocidad de salida no basta en un PFR

    Si sólo conociéramos −rA a la salida perderíamos la información de todo el gradiente anterior. El PFR necesita integrar la velocidad a lo largo de todo el intervalo de conversión.

    3.4. Comparación gráfica inmediata: PFR frente a CSTR

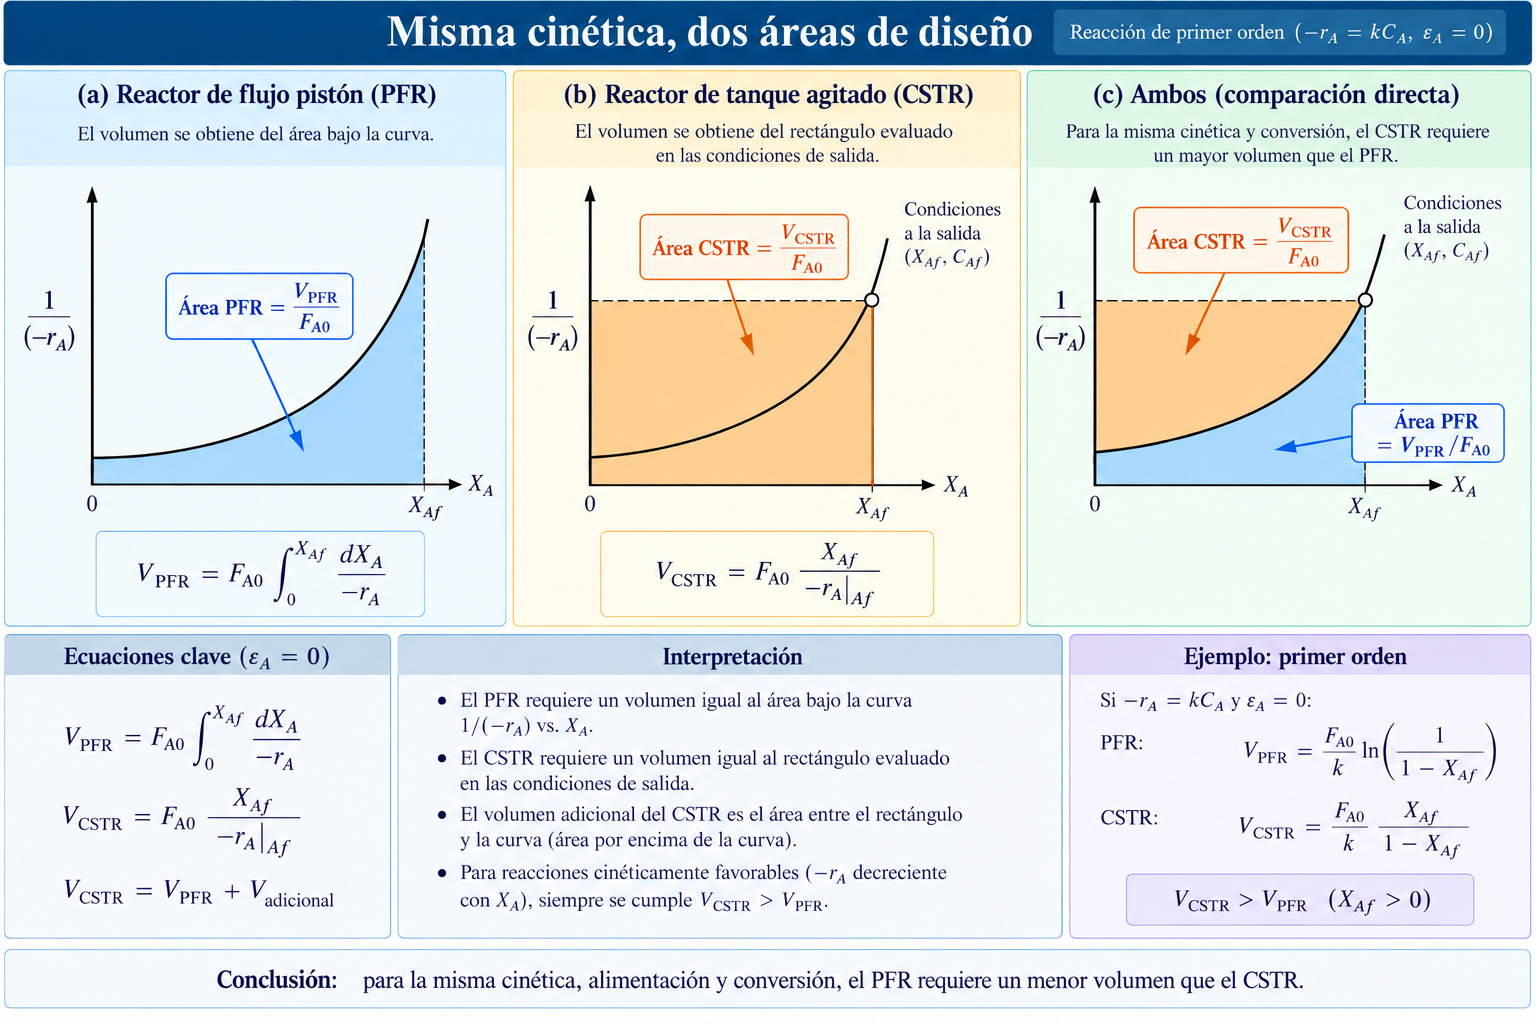
    La comparación puede verse directamente sobre una misma curva de diseño. La Figura 7 superpone el área utilizada por el PFR con el rectángulo que representa el CSTR para una misma cinética y una misma conversión objetivo.
    Misma cinética, dos áreas de diseño
    Haz clic para ampliar
    Figura 7. Misma cinética, dos áreas de diseño. Comparación directa entre el área de diseño del PFR y el rectángulo del CSTR para una misma cinética y conversión.Elaboración propia · Ciencia Esencial.

    Para entender por qué las áreas pueden separarse, conviene seguir la cadena paso a paso. Si la velocidad −rA disminuye conforme aumenta la conversión X, significa que el reactivo se consume cada vez más lentamente.

    Como la gráfica utiliza el término FA0−rA, una disminución de −rA hace que ese cociente aumente. Por eso la curva se eleva a medida que crece X.

    En un PFR, el volumen corresponde al área que se acumula debajo de toda la curva desde X = 0 hasta la conversión final. En un CSTR, todo el reactor se evalúa a la velocidad de la salida; como esa velocidad es la más baja del intervalo considerado, la altura del rectángulo se fija en el valor más alto de FA0−rA.

    El rectángulo del CSTR contiene el área del PFR y añade una región adicional por encima de la curva. Para este tipo de cinética:

    VPFR < VCSTR

    Esta comparación no es una regla universal para cualquier ley de velocidad. Aquí se cumple porque estamos considerando cinéticas en las que −rA disminuye al aumentar X, como ocurre en los casos de orden positivo que analizaremos a continuación.

    Ejemplo 1 Dimensionar Batch, PFR y CSTR sobre una base común

    Para la reacción irreversible A → P de primer orden se dispone de CA0=1,0 mol/L, v0=10 L/min, k=0,50 min−1 y Xf=0,80. Para comparar también el Batch, se adopta un caudal de procesamiento equivalente de 10 L/min y se omiten los tiempos de carga y descarga.

    Se pide: calcular el tiempo de reacción o tiempo espacial y el volumen ideal asociado para Batch, PFR y CSTR.
    CA01,0 mol/Lv010 L/mink0,50 min−1Xf0,80
    Dato común que faltaba mostrar: FA0=CA0v0=(1,0 mol/L)(10 L/min)=10 mol/min.

    Aplicamos la ecuación (9).

    1
    Expresar la velocidad con la conversión
    −rA=kCA=kCA0(1−X)
    2
    Sustituir en la ecuación Batch
    t=CA0∫00,80 dXkCA0(1−X)
    3
    Cancelar CA0 e integrar
    t=1kln11−Xf
    4
    Reemplazar los datos
    t=10,50ln10,20=3,22 min

    Con la base de procesamiento equivalente: VBatch,ideal=(10 L/min)(3,22 min)=32,2 L.

    Aplicamos la ecuación (13) y comprobamos el tiempo espacial con la ecuación (14).

    1
    Partir de la ecuación de volumen
    VPFR=FA0∫00,80dX−rA
    2
    Sustituir la cinética de primer orden
    VPFR=FA0kCA0∫00,80dX1−X
    3
    Calcular el factor que precede a la integral
    FA0kCA0=10 mol/min(0,50 min−1)(1,0 mol/L)=20 L

    Este es el origen del 20: no se reemplaza 10 por 20; se divide FA0 para kCA0.

    4
    Evaluar la integral
    VPFR=20 ln(5)=32,2 L
    5
    Obtener el tiempo espacial
    τPFR=Vv0=32,2 L10 L/min=3,22 min

    Aplicamos la ecuación (11).

    1
    Calcular la concentración de salida
    CA,s=CA0(1−Xf)=(1,0)(0,20)=0,20 mol/L
    2
    Evaluar la velocidad a la salida
    (−rA)s=kCA,s=(0,50)(0,20)=0,10 mol·L−1·min−1
    3
    Sustituir en la ecuación de diseño
    VCSTR=(10 mol/min)(0,80)0,10 mol·L−1·min−1=80,0 L
    4
    Obtener el tiempo espacial
    τCSTR=80,0 L10 L/min=8,00 min
    Comparación: sobre esta base ideal, Batch y PFR requieren 3,22 min y 32,2 L; el CSTR requiere 8,00 min y 80,0 L. La igualdad Batch/PFR se interpreta bajo las hipótesis de la sección 3.5.

    3.5. ¿Cuándo Batch y PFR comparten la misma expresión?

    Comparemos las ecuaciones (9) y (14). Bajo volumen/caudal volumétrico constante, la misma cinética, las mismas condiciones isotérmicas y el mismo intervalo de conversión, ambas toman la forma:

    tBatch = τPFR = CA0 ∫X0 dX−rA(15)

    La igualdad no convierte a ambos equipos en el mismo reactor. En Batch, una porción de material recorre su historia de concentración con el tiempo; en PFR, esa evolución aparece a lo largo del volumen.

    La equivalencia es cinética y de ecuación de diseño bajo hipótesis concretas. No implica misma geometría, mismo modo de operación, mismo ciclo productivo ni necesariamente la misma productividad industrial.
    Comparación en videoBatch y PFR: dos recorridos, una misma forma integrada

    Después de revisar por qué ambos modelos pueden compartir la misma ecuación bajo condiciones ideales, este video permite observar la comparación de manera visual.

    Ver el video en YouTube ↗

    4. Qué cambia con el orden de reacción

    El patrón de mezcla importa porque la velocidad depende de la concentración. El orden n determina cuán fuerte es esa dependencia.

    Con CA = CA0(1−X) y −rA = kCAn, podemos integrar las ecuaciones anteriores para los órdenes más utilizados.

    4.1. Orden cero

    −rA = k

    La velocidad no depende de la concentración. Por eso, para este modelo ideal, el rectángulo CSTR y el área PFR coinciden:

    kθCA0 = X    y    kτCSTRCA0 = X

    donde θ representa t para Batch y τ para PFR.

    4.2. Primer orden

    −rA = kCA
    kθ = ln11−X    |    kτCSTR = X1−X

    Cuando X aumenta, CA disminuye y la velocidad cae de manera proporcional. El CSTR penaliza esa reducción porque todo su volumen opera a la concentración final.

    4.3. Segundo orden

    −rA = kCA2
    kCA0θ = X1−X    |    kCA0τCSTR = X(1−X)2

    Ahora una reducción de concentración tiene un efecto todavía más marcado sobre la velocidad. La diferencia de tamaño entre CSTR y PFR puede crecer rápidamente a conversiones altas.

    4.4. Forma general

    Para n ≠ 1, el Batch/PFR de densidad constante puede escribirse:

    kCA0n−1θ = (1−X)1−n − 1n−1

    y el CSTR:

    kCA0n−1τCSTR = X(1−X)n

    No necesitamos desarrollar órdenes arbitrarios con mayor detalle. La expresión general sirve para reconocer que los tres casos anteriores pertenecen a una misma familia.

    OrdenBatch / PFRCSTRLectura física
    n = 0kθ/CA0 = Xkτ/CA0 = XLa velocidad no cambia con CA; las áreas ideales coinciden.
    n = 1kθ = ln[1/(1−X)]kτ = X/(1−X)La penalización del CSTR aumenta con la conversión.
    n = 2kCA0θ = X/(1−X)kCA0τ = X/(1−X)2La dependencia respecto de CA es más fuerte.

    La Figura 8 reúne en una sola tabla las expresiones que acabamos de desarrollar para órdenes cero, uno y dos. Úsala como mapa de referencia: permite comparar qué cambia en Batch/PFR y CSTR cuando la dependencia con la concentración se hace más intensa.
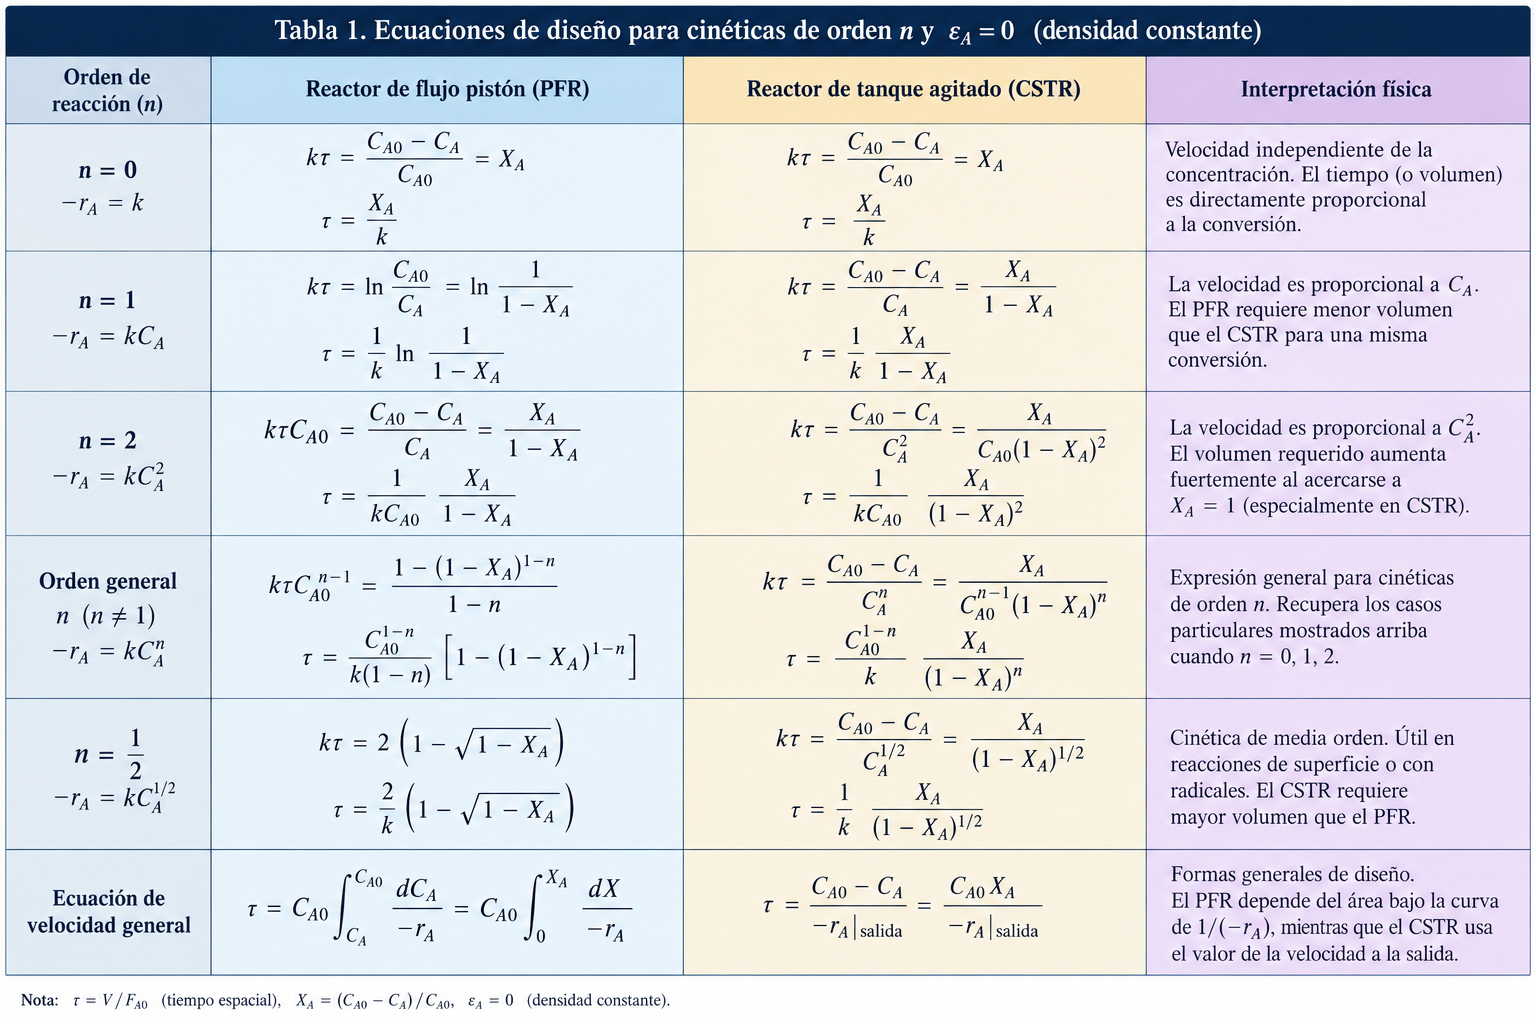
    Tabla maestra de ecuaciones para εA = 0
    Haz clic para ampliar
    Figura 8. Tabla maestra de ecuaciones para εA = 0. Síntesis de ecuaciones de diseño para órdenes de reacción representativos a densidad constante.Elaboración propia · Ciencia Esencial.

    El orden de reacción determina cuánto se separan los diseños CSTR y PFR cuando aumenta la conversión. El explorador traduce esa idea en una relación de volúmenes.

    Cómo usarlo: selecciona n y modifica X. Un resultado igual a 1 indica volúmenes ideales iguales; un valor mayor muestra cuántas veces debe crecer el CSTR respecto al PFR.

    Explorador interactivoCuánto se separan CSTR y PFR al cambiar X y n
    Gráfica propia basada en las ecuaciones, no en el trazado editorial de Levenspiel
    0,80
    Referencia conceptual: Levenspiel, cap. 6, Fig. 6.1. Aquí se usa una representación nueva: VCSTR/VPFR frente a X para n = 0, 1 y 2.
    ¿La constante k cambia esta proporción?

    Para primer orden y densidad constante, el factor 1/k aparece en ambos volúmenes y se cancela al formar el cociente. Cambiar k modifica los volúmenes absolutos, pero no la razón normalizada; esta depende de X y del orden n.

    VCSTRVPFR = X1−Xln(11−X)(16)
    Ejemplo 2 · Calcular y comparar los volúmenes de CSTR y PFR

    Se pide: calcular por separado VPFR y VCSTR, obtener su proporción y comprobar cómo el panel abrevia la comparación.

    Reacción: primer ordenk = 0,10 min−1CA0 = 1,00 mol/Lv0 = 10,0 L/minX = 0,90

    Primero se determina el flujo molar de entrada:

    Paso 1FA0 = CA0v0 = (1,00 mol/L)(10,0 L/min) = 10,0 mol/min

    PFR. Aplicamos la ecuación (13) y sustituimos −rA=kCA0(1−X):

    Paso 2VPFR = FA0 ∫00,90 dX/[kCA0(1−X)]
    Paso 3VPFR = [10,0/(0,10·1,00)] ln[1/(1−0,90)]
    Resultado PFRVPFR = 230,3 L   y   τPFR = V/v0 = 23,03 min

    CSTR. Aplicamos la ecuación (11). La concentración y la velocidad de salida son:

    Paso 4CA = CA0(1−X) = 1,00(0,10) = 0,10 mol/L
    Paso 5−rA = kCA = 0,10(0,10) = 0,010 mol/(L·min)
    Paso 6VCSTR = FA0X/(−rA) = 10,0(0,90)/0,010
    Resultado CSTRVCSTR = 900 L   y   τCSTR = 90,0 min

    Finalmente, con la ecuación (16):

    ComparaciónVCSTR/VPFR = 900/230,3 = 3,91

    Qué abrevia el panel: al fijar n=1 y X=0,90, obtienes la razón VCSTR/VPFR≈3,91. Con los 900 L del CSTR de este ejercicio, basta dividir por esa razón para recuperar el volumen del PFR: VPFR=900/3,90865≈230,3 L, conservando más decimales de la razón en el cálculo. Así llegas al mismo resultado sin repetir la integración.

    Los ejemplos 1 y 2 responden a la misma pregunta desde dos ángulos: primero comparan los tres modelos con una alimentación común y después muestran cómo el orden y la conversión gobiernan la diferencia entre los reactores continuos.

    5. Cascadas de CSTR: de etapas discretas al límite PFR

    Dividir un volumen total entre varios tanques no multiplica el tiempo disponible: redistribuye el contacto en etapas que operan a concentraciones distintas.

    5.1. Por qué dividir el volumen cambia el resultado

    En un único CSTR, todo el contenido se encuentra idealmente a la composición de salida. En una cascada aparece una secuencia CA0 → CA1 → … → CAN: los primeros tanques conservan concentraciones mayores y, para una cinética de orden positivo, velocidades mayores. La constante k no cambia; cambia la concentración que experimenta cada etapa.

    5.2. Cómo calcular una cascada de N CSTR iguales

    Alcance de este desarrollo: las expresiones de concentración y conversión que siguen, así como el panel y el ejercicio, corresponden a una reacción irreversible de primer orden en tanques del mismo volumen, con estado estacionario, caudal volumétrico constante y la misma constante cinética k en todas las etapas.

    Si el volumen total y el caudal son fijos, el tiempo espacial total τtotal se reparte entre N tanques iguales:

    τi = τtotalN(17)

    Para una reacción de primer orden, cada tanque reduce la concentración que recibe por el mismo factor:

    CAiCA,i−1 = 11+kτi(18)

    Al aplicar ese factor N veces se obtiene directamente la conversión de la cascada:

    XN = 1 − (1 + kτtotalN)−N(19)

    El PFR con el mismo tiempo espacial total proporciona el límite continuo:

    XPFR = 1 − e−kτtotal(20)

    5.3. Del perfil escalonado al perfil continuo

    La Figura 9 convierte las ecuaciones anteriores en un perfil espacial: pocos CSTR generan saltos grandes; al aumentar N, los saltos se hacen más pequeños y se aproximan a la variación continua del PFR.
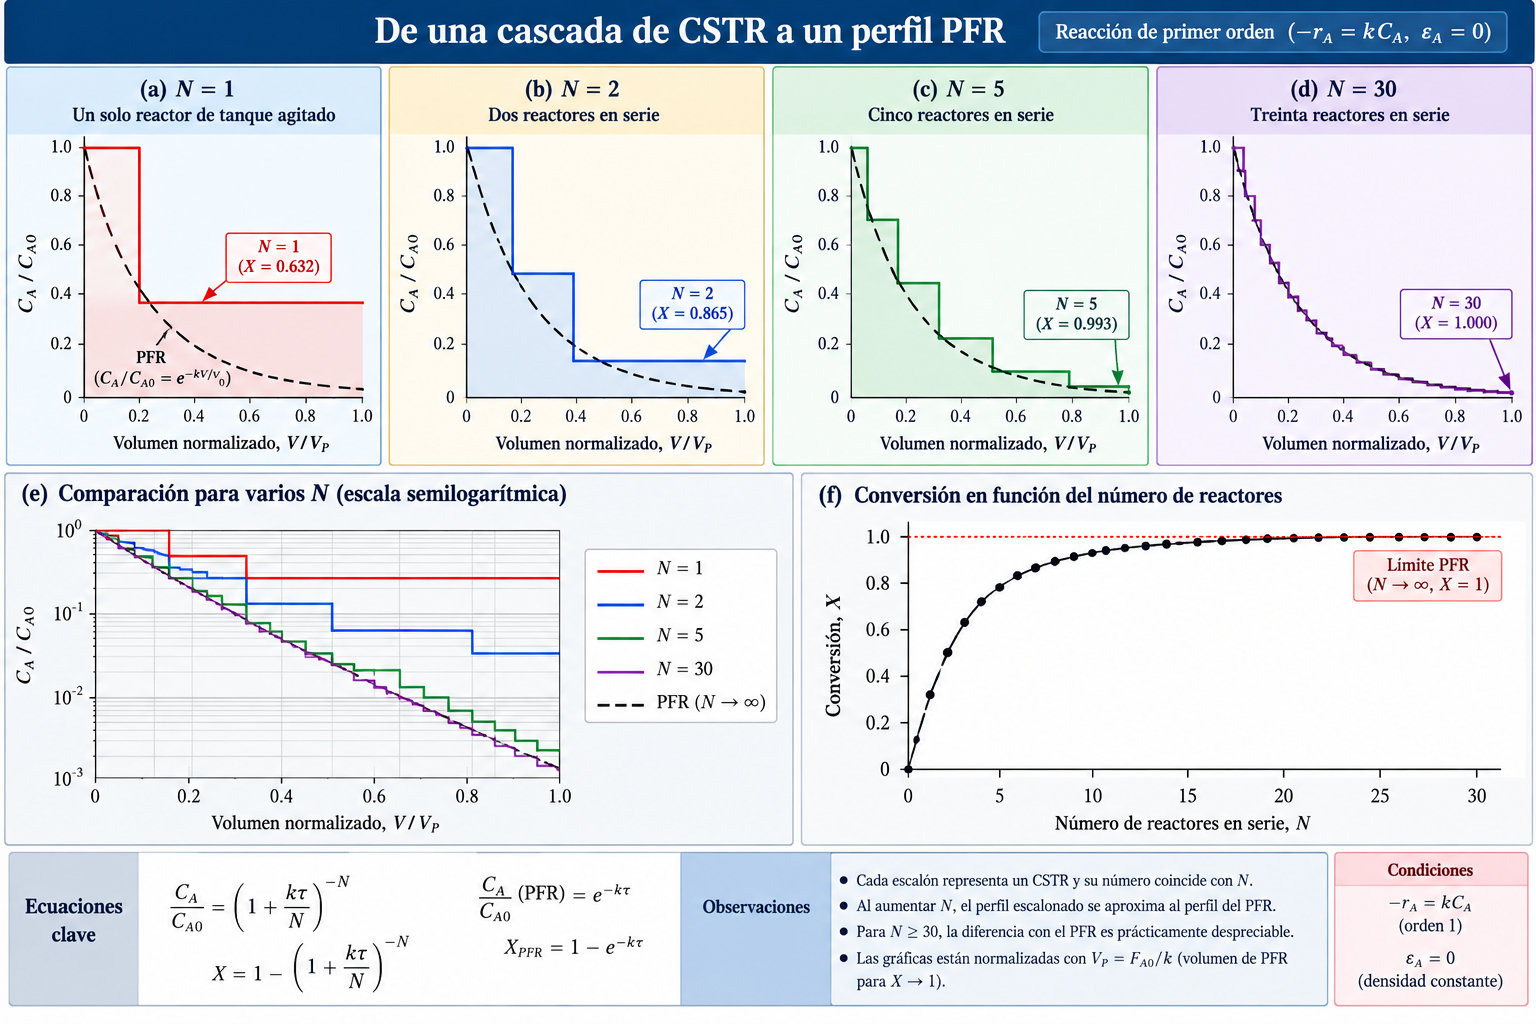
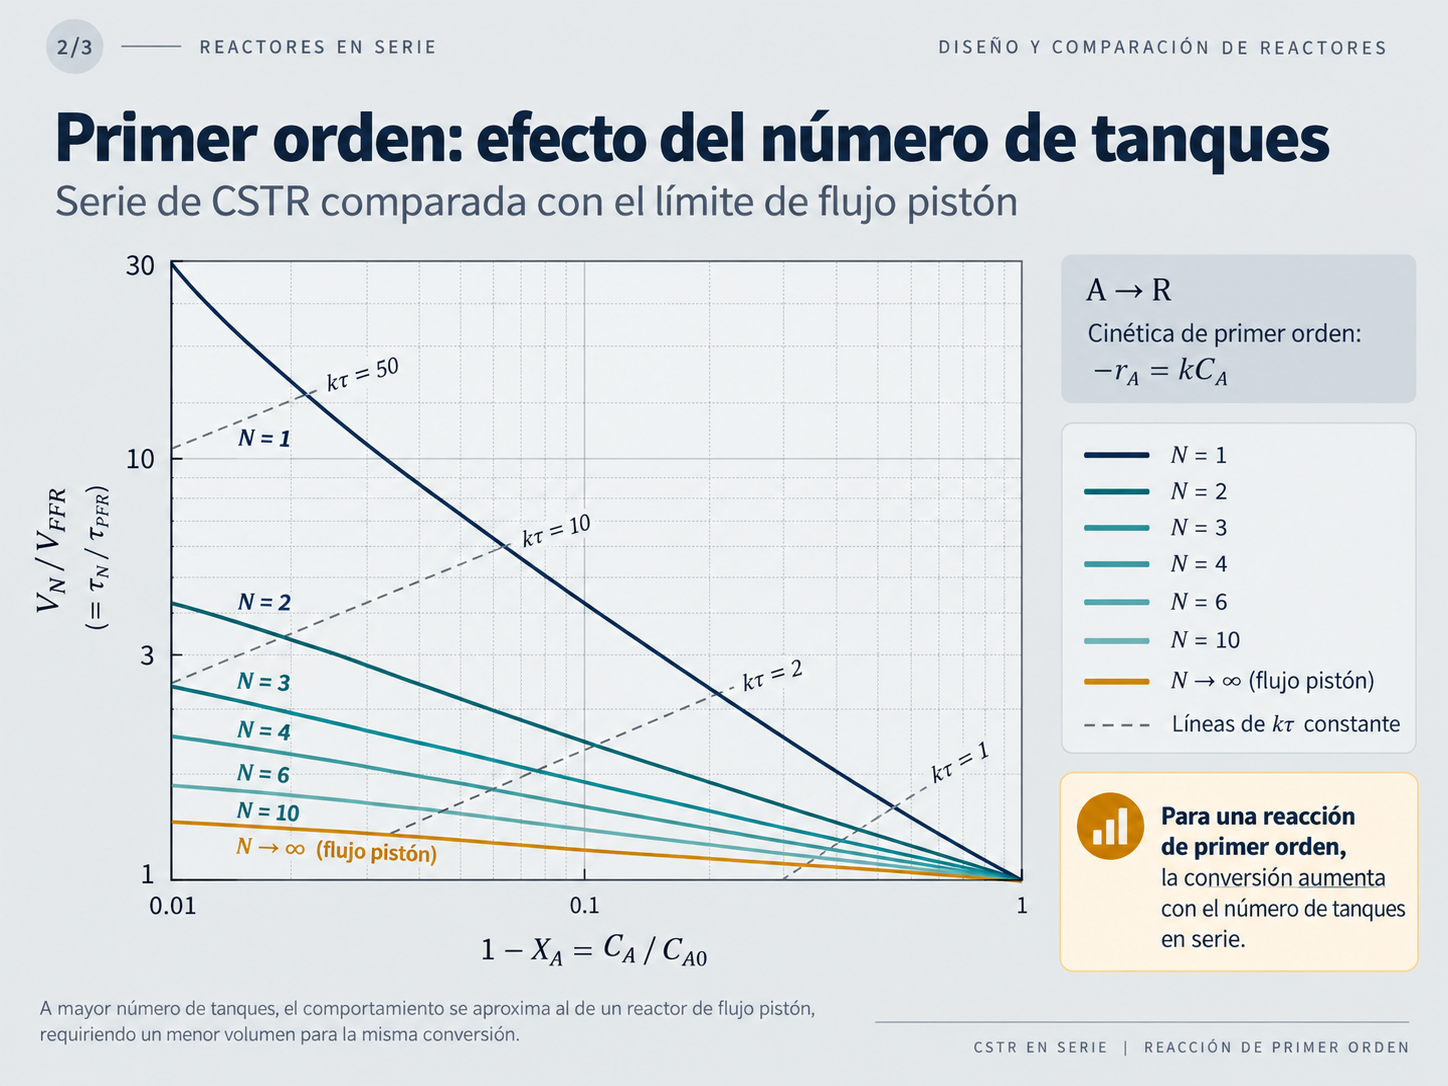
    El siguiente panel calcula la cascada etapa por etapa y la compara con el PFR que tiene el mismo kτtotal.

    Cómo usarlo: fija primero kτ y después aumenta N. Observa simultáneamente el perfil, la conversión de la cascada y el límite PFR.

    MicrointeractivoCSTR en serie: observa cómo aparece el límite PFR
    Perfil propio recalculado desde las ecuaciones
    3
    2,3
    A medida que N aumenta, la cascada se aproxima a C/C0 = exp(−kτ·V/Vtotal), el perfil del PFR para primer orden.
    Ejemplo 3 · ¿Cuántos CSTR se necesitan para superar 90 %?

    Se pide: determinar el número mínimo de CSTR iguales y el volumen de cada tanque para superar X=0,90; después, contrastar el resultado con el límite PFR.

    Primer ordenk = 0,30 min−1v0 = 20 L/minVtotal = 200 LX objetivo > 0,90
    Paso 1 · Tiempo espacialτtotal = Vtotal/v0 = 200/20 = 10 min
    Paso 2 · Grupo cinéticokτtotal = 0,30(10) = 3,0
    Paso 3 · Probar NAplicamos la ecuación (19): XN=1−(1+3/N)−N.
    N=1 → 75,00 %N=2 → 84,00 %N=4 → 89,34 %N=5 → 90,46 %
    Paso 4 · Tamaño de cada tanqueVi = Vtotal/N = 200/5 = 40 L
    Paso 5 · Límite PFRCon la ecuación (20): XPFR=1−e−3=95,02 %.
    RespuestaEl mínimo es cinco CSTR de 40 L cada uno. Con el mismo volumen total, el PFR ideal alcanzaría 95,02 %.

    Qué abrevia el panel: al fijar kτ=3,0 puedes aumentar N hasta que la lectura supere 90 %. La gráfica revela el primer valor válido; el desarrollo muestra cómo convertirlo en número y tamaño de tanques.

    5.4. De los escalones al perfil continuo: lectura global

    La ecuación (17) explica la geometría del cambio: al crecer N, cada tanque representa una fracción menor del recorrido total. La ecuación (19) acumula esos pequeños cambios y, en el límite, conduce a la expresión exponencial del PFR de la ecuación (20).

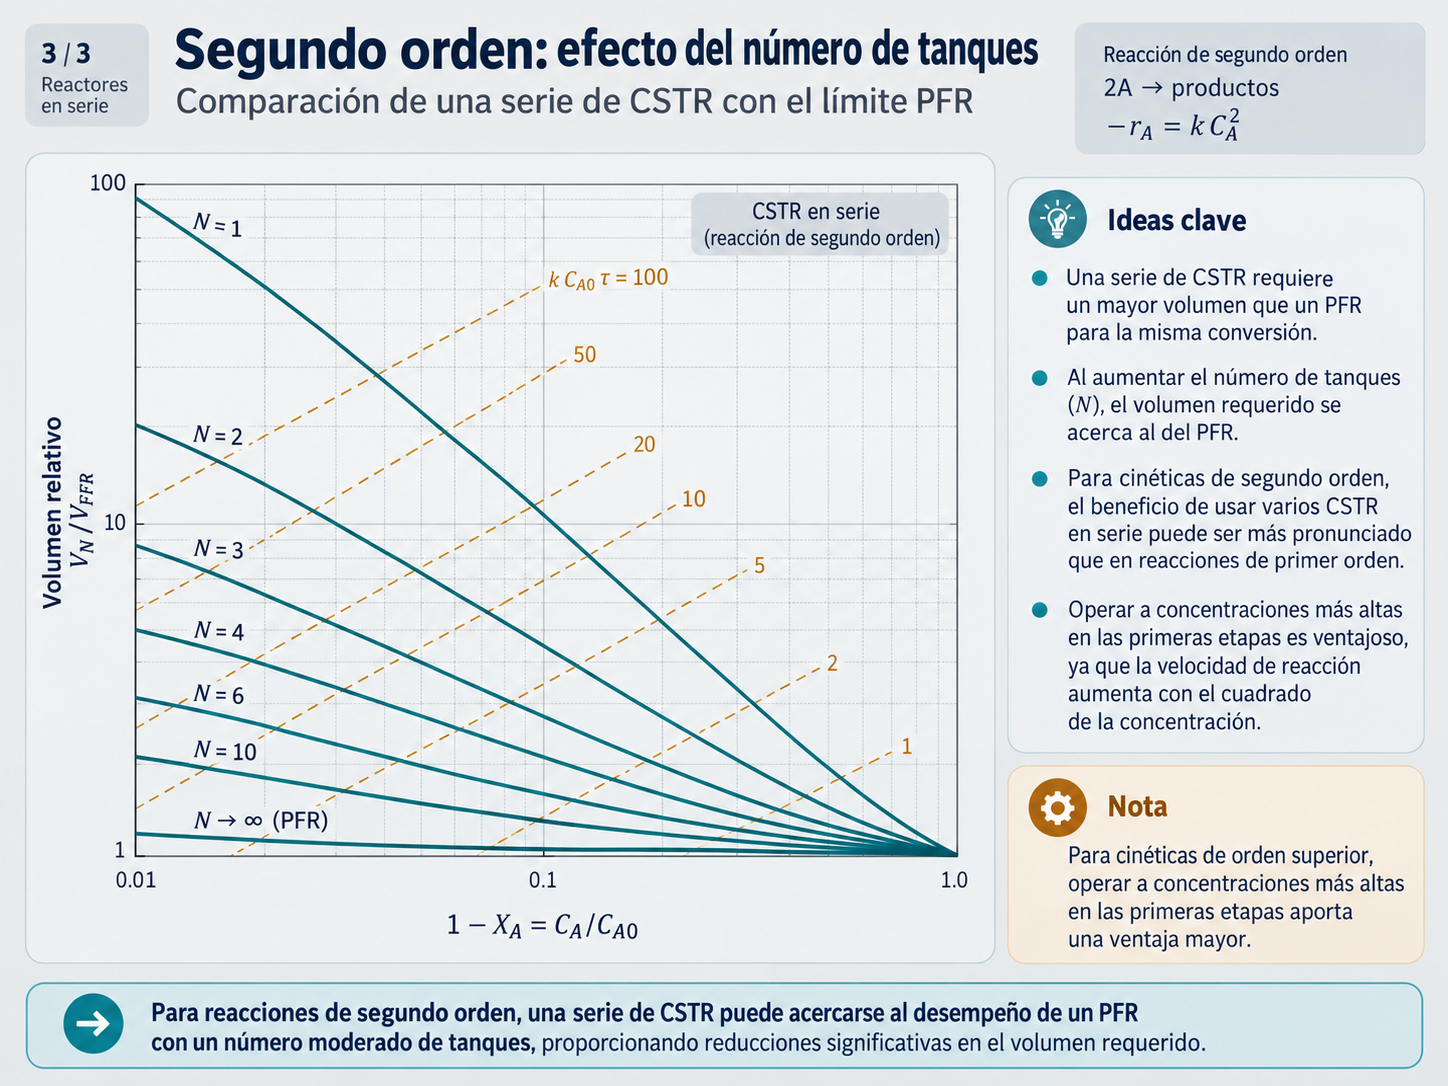
    Esta interpretación se aplica específicamente a una reacción de primer orden y a tanques iguales. Para órdenes de reacción superiores, el principio se mantiene —una cascada con más etapas se aproxima progresivamente al comportamiento de un PFR—, pero la concentración de salida debe obtenerse aplicando la ley cinética correspondiente a cada tanque y la ventaja de conservar concentraciones más altas en las primeras etapas suele hacerse más marcada para órdenes positivos mayores. Si los tanques tienen volúmenes diferentes, tampoco puede utilizarse τi=τtotal/N: cada etapa posee su propio τi=Vi/v0 y la cascada debe resolverse tanque por tanque. En el caso particular de primer orden, para un número fijo de CSTR y un volumen total dado, distribuir ese volumen por igual entre las etapas maximiza la conversión ideal.

    No son tanques que se convierten físicamente en un tubo

    Lo que converge es el comportamiento de concentración: muchos saltos pequeños reproducen cada vez mejor un perfil continuo. Esta es la conexión entre la cascada calculada, la Figura 9 y el panel.

    5.5. Rendimientos decrecientes al añadir tanques

    La mejora no es lineal. Los primeros tanques reducen una parte importante de la diferencia respecto al PFR; después, cada unidad adicional aporta menos. Por eso el número adecuado de etapas debe equilibrar conversión, volumen, control y costo, no perseguir el límite matemático sin criterio. [2]

    6. Recirculación: desplazar un PFR hacia la mezcla completa

    La cascada anterior se acercó al PFR al dividir la mezcla completa en etapas. La recirculación recorre el camino complementario: devuelve parte de la salida y reduce el contraste entre la entrada y la salida de un reactor tubular.

    6.1. Qué significa recircular

    Una fracción de la corriente que sale vuelve al punto de mezcla con la alimentación fresca. La razón de recirculación compara el flujo que retorna con el flujo neto que abandona el sistema:

    R = flujo recirculadoflujo neto de salida(21)

    6.2. Cómo cambia la entrada real del reactor

    La alimentación fresca entra con X=0, pero el reactor no recibe únicamente esa corriente: recibe su mezcla con material que ya reaccionó. Si la salida final tiene conversión Xf y el caudal volumétrico se considera constante, la conversión justo después del mezclador es:

    X1 = RR+1Xf(22)

    Esta ecuación conecta la operación con la composición: cuando R aumenta, una fracción mayor de la corriente de entrada procede de la salida y X1 se aproxima a Xf. El reactor comienza entonces su recorrido con menos reactivo fresco y con un gradiente axial menor.

    6.3. De la mezcla de entrada a la ecuación de diseño

    La ecuación del PFR sigue integrando la velocidad a lo largo del cambio de conversión, pero ahora el recorrido empieza en X1, no en cero. Además, por el reactor circula el flujo fresco más el reciclado:

    VFA0 = (R+1) Xf∫RXfR+1 dX−rA(23)

    Cómo leerla: el factor R+1 representa el flujo total que atraviesa el reactor; el límite inferior equivale a X1 de la ecuación (22); el límite superior es la conversión final. La relación supone caudal volumétrico constante.

    La Figura 10 reúne estas tres piezas: alimentación fresca, mezcla con la corriente reciclada y evolución axial hasta la salida.
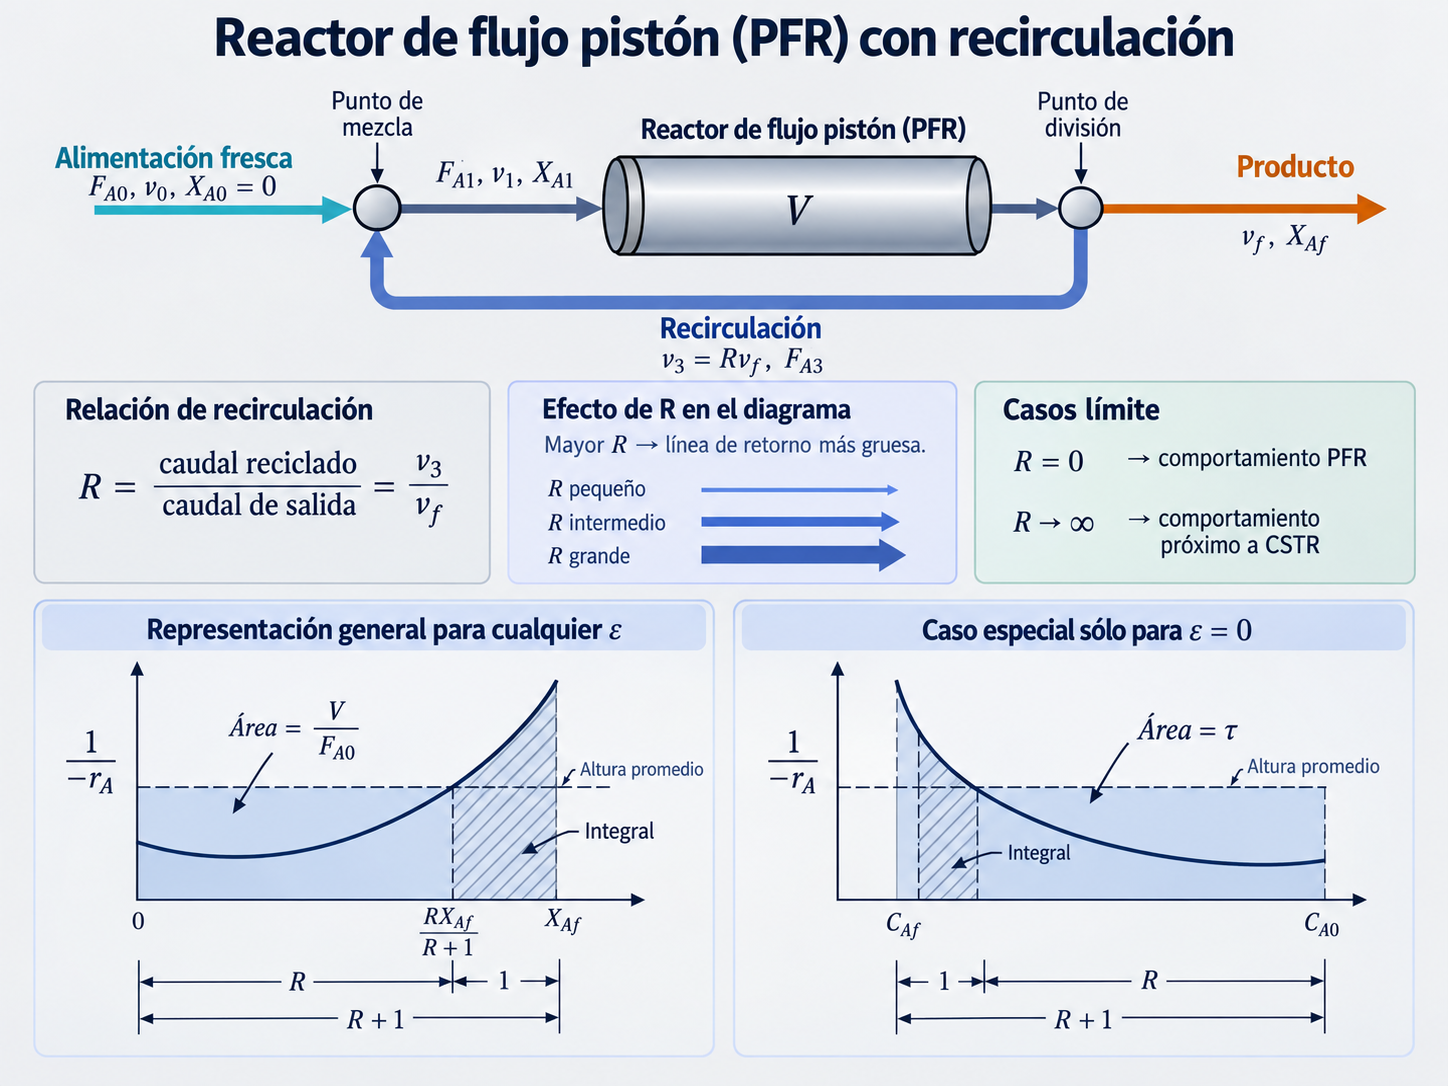
    PFR con una línea de recirculación
    Haz clic para ampliar
    Figura 10. PFR con una línea de recirculación. Esquema de recirculación y representación gráfica de la ecuación de diseño para los casos general y de densidad constante.Elaboración propia · Ciencia Esencial.

    El panel permite aislar el efecto de R manteniendo Xf=0,90. Así se observa cómo cambia la composición de entrada antes de aplicar la ecuación de diseño.

    Cómo usarlo: mueve R y compara la proporción de corriente reciclada, el valor de X1 y la tendencia del patrón de concentración.

    MicrointeractivoQué cambia cuando aumenta la recirculación
    Xf fijada en 0,90 para visualizar la mezcla de entrada
    0,0
    Alimentación fresca Salida neta
    recirculación · R = 0
    0,000
    PFR sin reciclaje
    R = 0 recupera el PFR sin recirculación. Cuando R crece mucho, X1 se aproxima a Xf y el límite de mezcla se desplaza hacia el comportamiento de un CSTR.

    6.4. Dos límites de comportamiento conectados por R

    R no selecciona dos equipos distintos: regula cuánto se parece la alimentación del reactor a su propia salida. Por eso los extremos se entienden como límites de comportamiento.

    Gradiente máximoR = 0 · PFR sin recirculación

    No retorna corriente. La entrada contiene solo alimentación fresca, X1=0, y el perfil axial conserva el mayor contraste entre entrada y salida.

    Composiciones próximasR → ∞ · límite de mezcla completa

    X1 se aproxima a Xf. El gradiente se reduce y el comportamiento global se acerca al referente ideal de mezcla completa.

    El punto central es que la recirculación modifica la historia de concentración del material. No convierte físicamente un tubo en un tanque; desplaza el patrón de contacto entre dos modelos límite. La Figura 10 muestra el circuito, la ecuación (23) lo cuantifica y el panel deja recorrer ese continuo.

    7. Cuando el caudal volumétrico ya no permanece constante

    Hasta ahora utilizamos CA = CA0(1−X). En gases, una reacción puede cambiar el número total de moles y modificar el caudal volumétrico.

    7.1. Factor de expansión

    Hasta ahora hemos trabajado con el caso más simple, en el que el caudal volumétrico permanece constante y CA=CA0(1−X) basta para relacionar concentración y conversión.

    En sistemas gaseosos, sin embargo, la reacción puede modificar el número total de moles y, con ello, el volumen ocupado por la corriente. Para representar ese efecto se introduce el factor de expansión εA.

    v = v0(1 + εAX)
    εA > 0 → expansiónεA = 0 → caudal volumétrico constanteεA < 0 → contracción

    La concentración de A ya no depende únicamente de cuánto A ha reaccionado, sino también de cuánto se ha expandido o contraído la corriente:

    CA = CA0 1−X1+εAX

    Cuando εA=0, al aumentar la conversión disminuye CA únicamente porque desaparece reactivo. Cuando εA≠0, ocurren dos efectos a la vez: disminuyen los moles de A por reacción y cambia el volumen de la corriente. Por eso una misma conversión puede corresponder a una concentración diferente según el valor de εA.

    El factor de expansión no cambia la definición de conversión; cambia la relación entre conversión y concentración y, por ello, modifica las ecuaciones de diseño.

    7.2. Primer orden

    Para PFR:

    kτ = (1+εA)ln11−X − εAX

    Para CSTR:

    kτ = X(1+εAX)1−X

    7.3. Segundo orden

    Para PFR:

    kτCA0 = 2εA(1+εA)ln(1−X) + εA2X + (1+εA)2X1−X

    Para CSTR:

    kτCA0 = X(1+εAX)2(1−X)2

    El objetivo aquí no es memorizar una segunda colección de fórmulas. Es reconocer que una hipótesis aparentemente sencilla —v constante— estaba escondida dentro de CA(X). Cuando esa hipótesis cambia, cambia también la ecuación de diseño.

    La Figura 11 resume visualmente ese cambio: compara elementos de fluido que conservan su tamaño con otros que se expanden o contraen a medida que avanza la conversión y reúne las ecuaciones de primer y segundo orden para el caso de densidad variable.
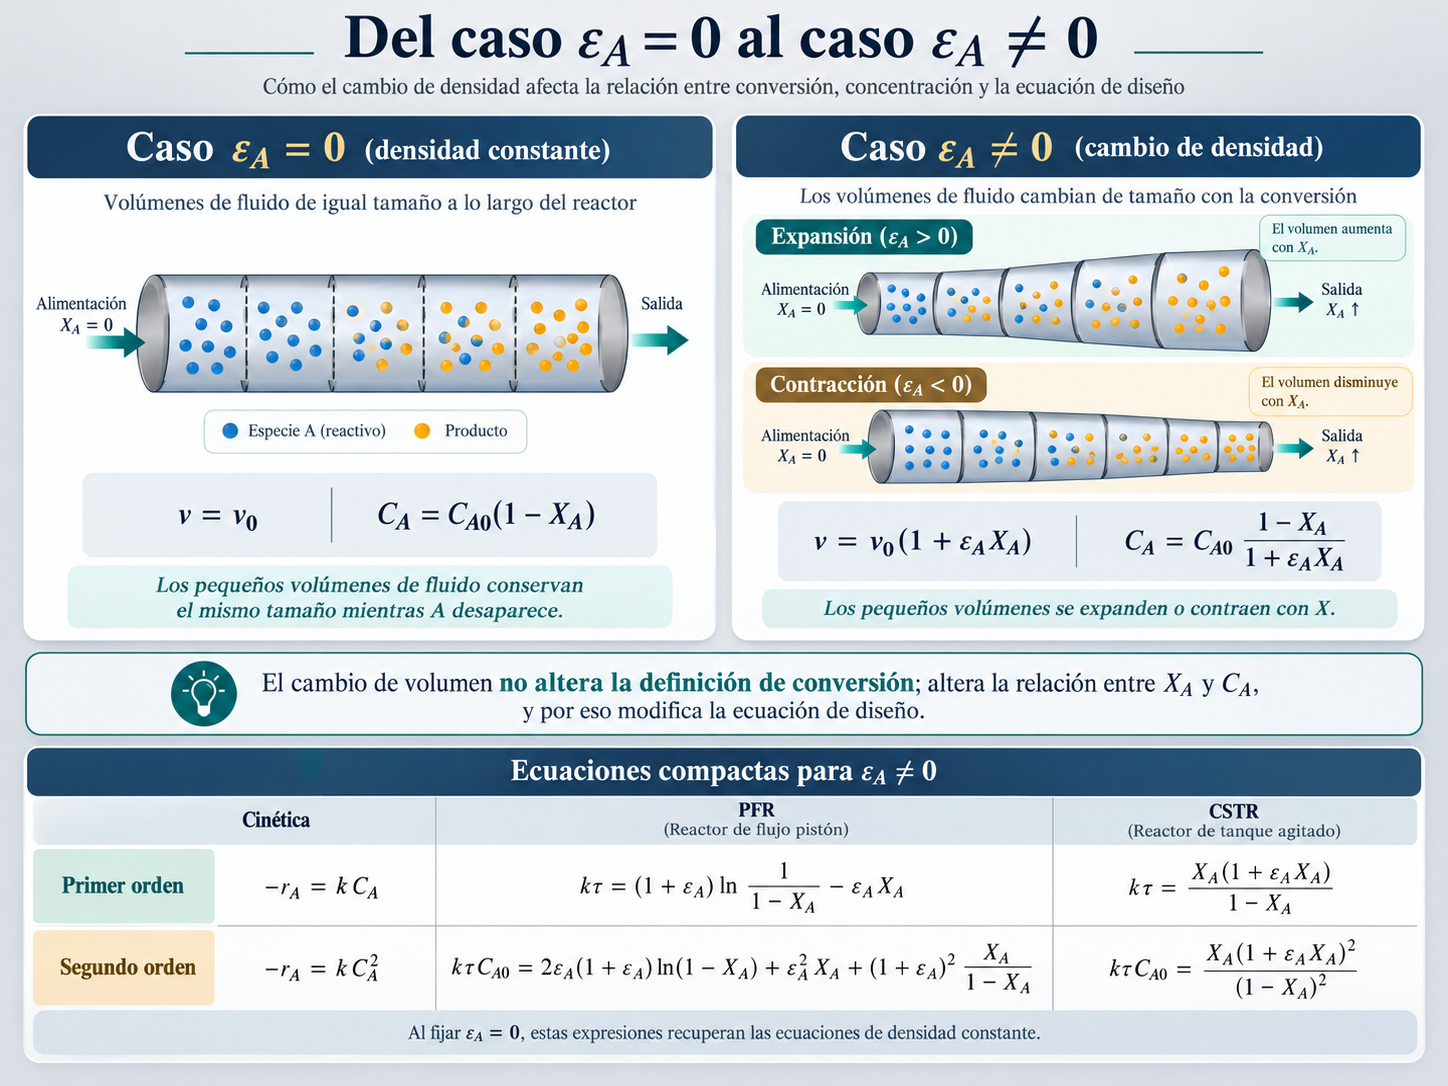
    Del caso εA = 0 al caso εA ≠ 0
    Haz clic para ampliar
    Figura 11. Del caso εA = 0 al caso εA ≠ 0. Comparación del cambio de volumen de los elementos de fluido y ecuaciones compactas de primer y segundo orden.Elaboración propia · Ciencia Esencial.
    Conexión interna recomendada: enlazar desde aquí a los artículos de Ciencia Esencial sobre tabla estequiométrica y gases ideales, donde puede desarrollarse con más detalle el origen de ε y la relación entre conversión, moles totales y caudal volumétrico.

    8. Del modelo ideal al reactor real

    Los modelos ideales aíslan una pregunta esencial: cómo el patrón de mezcla modifica la relación entre cinética, concentración y volumen. Un equipo real conserva esa base, pero añade fenómenos que también deben diseñarse.

    8.1. Qué nos permitió separar el modelo ideal

    Hasta aquí mantuvimos controladas la cinética, la estequiometría y la forma de contacto. Esa separación explica por qué la misma reacción produce diseños distintos en Batch, CSTR y PFR antes de introducir transferencia de calor, caída de presión, sólidos o desviaciones hidrodinámicas.

    8.2. Qué añade un equipo real

    Hipótesis idealEn un equipo real puede aparecerConsecuencia
    Temperatura uniformeGradientes térmicosk y −rA dejan de ser uniformes.
    Mezcla perfectaZonas muertas o mezcla incompletaEl tanque se aparta del CSTR ideal.
    Flujo pistónDispersión axialLa composición deja de depender de una única posición ideal.
    Cinética intrínsecaResistencia de transferencia de masaLa velocidad observada puede no ser la cinética pura.
    Fluido homogéneoSólidos, precipitaciónFouling, obstrucción y mezcla compleja.
    Presión uniformeCaída de presiónCambian densidad, caudal y, en gases, concentración.

    La tabla no invalida las ecuaciones ideales: indica qué supuestos deben comprobarse. Si aparecen gradientes térmicos, por ejemplo, cambia k; si hay dispersión axial o zonas muertas, cambia la historia de concentración. El modelo ideal se convierte entonces en referencia para medir y corregir la desviación.

    8.3. Un modelo de flujo no es una geometría

    Un tubo no es automáticamente un PFR ideal y un tanque agitado no garantiza mezcla perfecta.

    PFR y CSTR describen comportamientos de referencia. La geometría, la agitación y la operación determinan cuánto se aproxima el equipo real a ellos.

    La distribución de tiempos de residencia permite estudiar esas desviaciones, pero merece un tratamiento propio. Aquí basta conservar la conexión: el balance ideal ofrece la línea base y la caracterización del flujo revela cuánto debe ajustarse. [11]

    8.4. El reactor dentro de un proceso completo

    Alcanzar la conversión objetivo no concluye necesariamente el diseño. La corriente debe alimentarse, acondicionarse, separarse y controlarse; por eso una buena selección de reactor también debe integrarse con las operaciones vecinas.

    01Paracetamol · 2024

    Proceso continuo multietapa

    Varias operaciones y tipos de reactor se integraron dentro de una misma secuencia farmacéutica continua. [8]

    02Ibuprofeno · 2015

    Intensificación de proceso

    La síntesis en flujo combinó etapas sucesivas y redujo notablemente el tiempo de residencia global. [9]

    03Aspirina · 2025

    Reacción y separación continua

    La síntesis se acopló con separación líquido-líquido para avanzar hacia un proceso integrado. [10]

    Los tres casos refuerzan la misma idea: el reactor define una etapa, no toda la planta. El modelo ideal ayuda a dimensionar la reacción; la ingeniería del proceso debe hacer compatibles alimentación, transferencia, separación, seguridad y control.

    Diseñar el reactor responde cómo reaccionará el material; diseñar el proceso responde cómo llegará, saldrá y se mantendrá operable.

    9. Síntesis para escoger correctamente un reactor

    La selección final no consiste en declarar un ganador universal. Consiste en identificar qué historia de concentración, régimen de operación y restricciones necesita el proceso.

    9.1. Empieza por la pregunta de diseño

    01Define la meta

    Conversión, producción, tiempo o volumen que debe alcanzarse.

    02Fija el modelo

    Cinética, estequiometría, temperatura y variación de caudal.

    03Escoge el contacto

    Campaña Batch, mezcla completa CSTR o gradiente axial PFR.

    04Comprueba la realidad

    Transferencia, presión, seguridad, control y operaciones vecinas.

    9.2. Qué favorece a cada modelo ideal

    El Batch resulta natural cuando importan la flexibilidad, las campañas y cantidades definidas. El CSTR ofrece una composición uniforme y operación continua, útil cuando el control y la mezcla dominan. El PFR conserva un gradiente axial y, para cinéticas de orden positivo cuya velocidad cae con la conversión, suele aprovechar mejor las concentraciones altas de entrada.

    Ninguna de estas ventajas es absoluta. Una reacción exotérmica, un sólido, una gran caída de presión o una secuencia multiproducto pueden cambiar la selección aun cuando el cálculo cinético favorezca otra alternativa.

    9.3. Las configuraciones intermedias también son opciones

    CSTR en serieMás etapas → perfil más continuo → límite PFR
    PFR con recirculaciónMayor R → entrada y salida más parecidas → límite de mezcla completa

    Estas configuraciones muestran que la selección no siempre es una disyuntiva rígida. Puede ajustarse el patrón de concentración mediante etapas o recirculación, siempre que el beneficio justifique la complejidad adicional.

    9.4. Cuadro final de comparación

    Característica idealBatchCSTRPFR
    Entrada/salida durante la reacciónNo durante el periodo de reacciónContinuasContinuas
    Estado estacionario típicoNoSíSí
    Mezcla espacial idealUniformeMezcla completaSin mezcla axial ideal
    CA cambia con el tiempoSíNo en régimen estacionarioNo en un punto fijo en estado estacionario
    CA cambia con posiciónNoNoSí, axialmente
    Ecuación de diseño típicaIntegral temporalAlgebraicaIntegral espacial
    Configuración puente estudiada—Cascada de CSTR → PFRRecirculación → mezcla completa
    Idea para llevarte Escoger un reactor es escoger la historia que seguirá la concentración.

    Primero se parte del mismo balance, la misma cinética y la misma estequiometría. Después se decide cómo el material atravesará la reacción: evolución temporal uniforme en Batch, composición uniforme de salida en CSTR o cambio axial continuo en PFR. Las cascadas y la recirculación permiten recorrer estados intermedios. La selección correcta aparece al unir ese cálculo con transferencia, seguridad, control, flexibilidad e integración del proceso.

    Balance→Cinética→Patrón de contacto→Volumen o tiempo→Validación real

    Referencias

    1. Levenspiel, O. Ingeniería de las reacciones químicas. 3.ª ed. Limusa Wiley. Capítulos 5–6. Libro base
    2. Fogler, H. S. Elementos de Ingeniería de las Reacciones Químicas. 3.ª ed. Pearson Educación. Capítulos 1, 2 y 4. Libro base
    3. Hu, C. Reactor design and selection for effective continuous manufacturing of pharmaceuticals. Journal of Flow Chemistry. 2021;11(3):243–263. doi:10.1007/s41981-021-00164-3. Texto ↗
    4. Baldea, M., et al. Switching from Batch to Continuous Reactors Is a Trajectory Optimization Problem. Industrial & Engineering Chemistry Research. 2019;58(30):13718–13736. doi:10.1021/acs.iecr.9b01126. Fuente ↗
    5. Li, X.; Mastan, E.; Wang, W.; Li, B.; Zhu, S. Progress in reactor engineering of controlled radical polymerization: a comprehensive review. Reaction Chemistry & Engineering. 2016;1:23–59. doi:10.1039/C5RE00044K. Fuente ↗
    6. Dong, Y.; Zhang, Y.; Liu, D.; Chen, Z., et al. Strain and process engineering toward continuous industrial fermentation. Frontiers of Chemical Science and Engineering. 2023;17:1336–1353. doi:10.1007/s11705-022-2284-6. Fuente ↗
    7. Azmi, A.; Aziz, N. Simulation Studies of Low-density Polyethylene Production in a Tubular Reactor. Procedia Engineering. 2016;148:1170–1176. doi:10.1016/j.proeng.2016.06.620. Fuente ↗
    8. Boyall, S. L., et al. Automated Optimization of a Multistep, Multiphase Continuous Flow Process for Pharmaceutical Synthesis. ACS Sustainable Chemistry & Engineering. 2024;12(41):15125–15133. doi:10.1021/acssuschemeng.4c05015. Texto ↗
    9. Snead, D. R.; Jamison, T. F. A Three-Minute Synthesis and Purification of Ibuprofen: Pushing the Limits of Continuous-Flow Processing. Angewandte Chemie International Edition. 2015;54:983–987. doi:10.1002/anie.201409093. PubMed ↗
    10. Chen, W.-C., et al. Flowing to purity: Advancing acetylsalicylic acid production from batch to continuous to full-flow. Separation and Purification Technology. 2025;369:133107. doi:10.1016/j.seppur.2025.133107. Fuente ↗
    11. ICH. Q13 Continuous Manufacturing of Drug Substances and Drug Products. Final guidance. 2023. FDA / ICH ↗
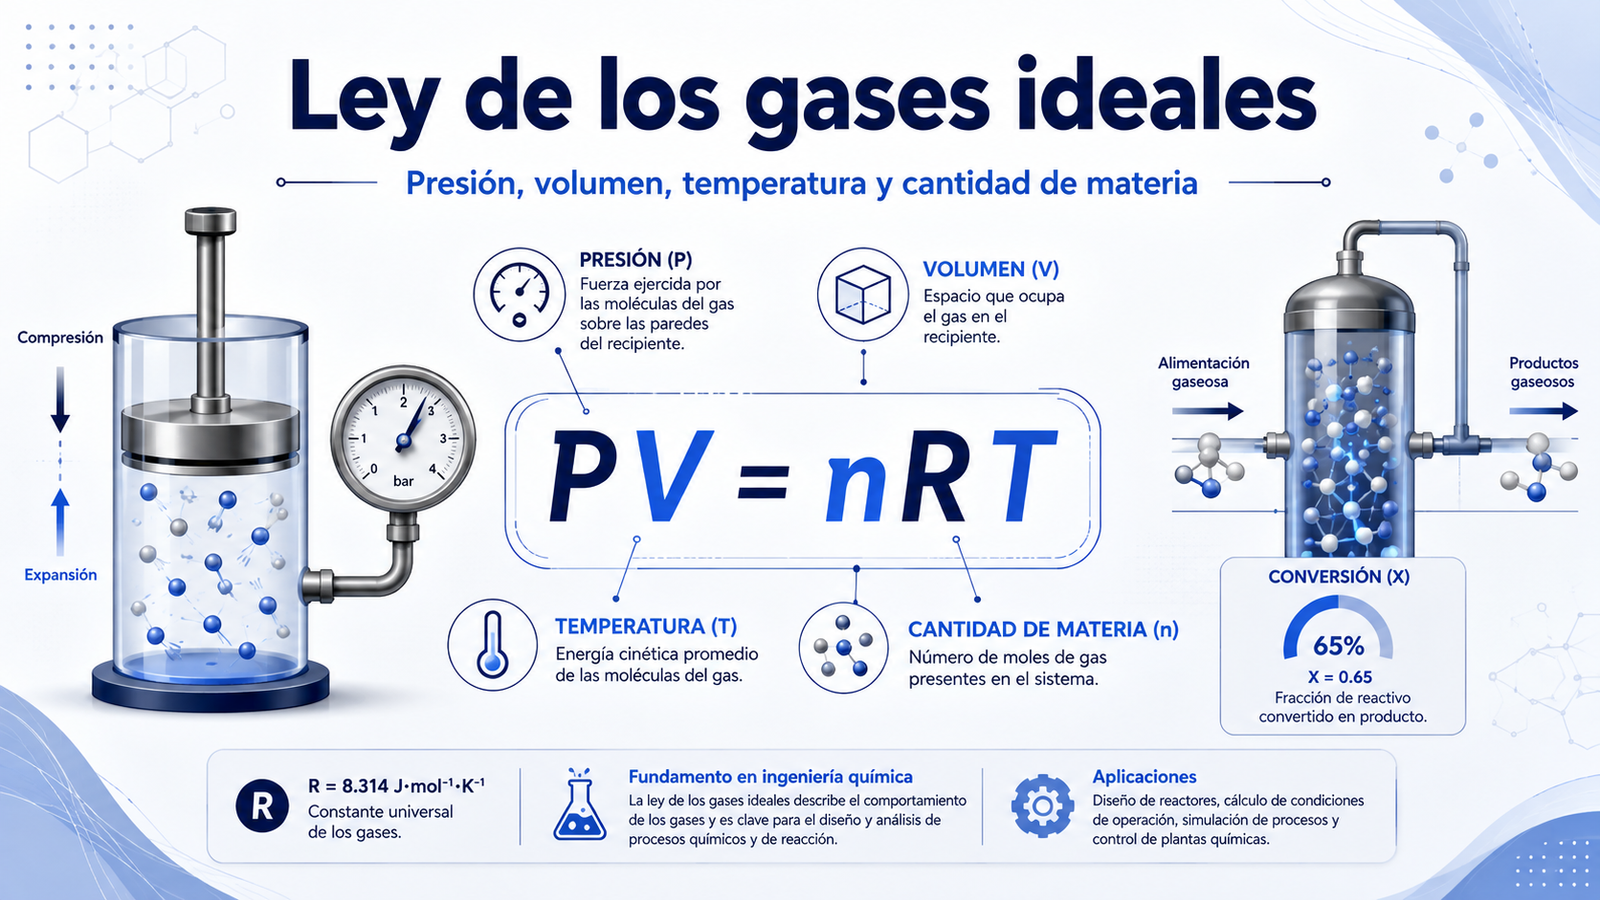
  • Ley de los gases ideales en reacciones químicas: de PV=nRT a la concentración

    Ley de los gases ideales en reacciones químicas: de PV=nRT a la concentración

    Fundamentos de la química · Gases ideales · Cinética química

    La ley de los gases ideales reúne en una sola ecuación varias relaciones fundamentales que describen el comportamiento de los gases. La ley de Boyle relaciona presión y volumen; la ley de Charles, volumen y temperatura; la ley de Gay-Lussac, presión y temperatura; y la ley de Avogadro incorpora el efecto de la cantidad de materia. Estas relaciones convergen en PV = nRT, que permite analizar simultáneamente presión, volumen, temperatura y número de moles.

    En este artículo utilizaremos la ley de los gases ideales para obtener la concentración total y la concentración de cada componente de una mezcla gaseosa. Después analizaremos cómo una reacción modifica el número total de moles y el caudal volumétrico, y cómo esos cambios se combinan con la conversión y la tabla estequiométrica para calcular concentraciones durante una reacción.

    Ruta de aprendizaje. Si necesitas repasar moles, relaciones mol–mol o reactivo limitante, comienza con Estequiometría paso a paso. Para revisar cómo se obtienen los flujos de cada especie en función de la conversión, consulta Tabla estequiométrica paso a paso.

    1. Fundamentos de los gases ideales

    1.1. Boyle, Charles, Gay-Lussac y Avogadro: relaciones que convergen en PV = nRT

    Antes de utilizar la ecuación de los gases ideales, conviene reconocer las relaciones experimentales que describen cómo responde un gas cuando una o más variables se mantienen constantes.

    Ley de Boyle

    PV = constante

    Para una cantidad fija de gas a temperatura constante, la presión y el volumen son inversamente proporcionales.

    Ley de Charles

    V/T = constante

    A presión y cantidad de materia constantes, el volumen es directamente proporcional a la temperatura absoluta.

    Ley de Gay-Lussac

    P/T = constante

    A volumen y cantidad de materia constantes, la presión es directamente proporcional a la temperatura absoluta.

    Ley de Avogadro

    V/n = constante

    A presión y temperatura constantes, el volumen es proporcional al número de moles presentes.

    Ejemplo aplicado · Ley de Boyle

    Planteamiento. Un gas ocupa un volumen V1 a una presión P1. Se comprime isotérmicamente hasta que la presión se duplica. ¿Qué ocurre con el volumen?

    Condiciones de aplicación: T y n permanecen constantes, por lo que corresponde utilizar P1V1 = P2V2.

    P1V1 = (2P1)V2   ⇒   V2 = V12

    Interpretación. Duplicar la presión reduce el volumen a la mitad únicamente bajo las condiciones que permiten aplicar la ley de Boyle.

    Ejemplo aplicado · Ley de Charles

    Planteamiento. Un gas pasa de 300 K a 450 K mientras la presión y la cantidad de materia permanecen constantes.

    Como P y n son constantes:

    V1T1 = V2T2   ⇒   V2V1 = 450300 = 1.50

    Interpretación. El volumen aumenta 50 %. La expansión se debe al aumento de temperatura, no a la formación de nuevos moles.

    Ejemplo aplicado · Ley de Gay-Lussac

    Planteamiento. Un gas contenido en un recipiente rígido pasa de 300 K a 450 K. El volumen y la cantidad de materia permanecen constantes.

    P1T1 = P2T2   ⇒   P2P1 = 1.50

    Interpretación. La presión aumenta 50 %. Como el recipiente no puede expandirse, el efecto del calentamiento aparece como un aumento de presión.

    Ejemplo aplicado · Ley de Avogadro

    Planteamiento. A presión y temperatura constantes, una corriente pasa de 2 a 3 mol de gas en un mismo intervalo de referencia.

    V2V1 = n2n1 = 32 = 1.50

    Interpretación. Si P y T permanecen constantes, aumentar 50 % la cantidad de materia aumenta 50 % el volumen. Este principio será especialmente útil al estudiar reacciones que cambian el número total de moles.

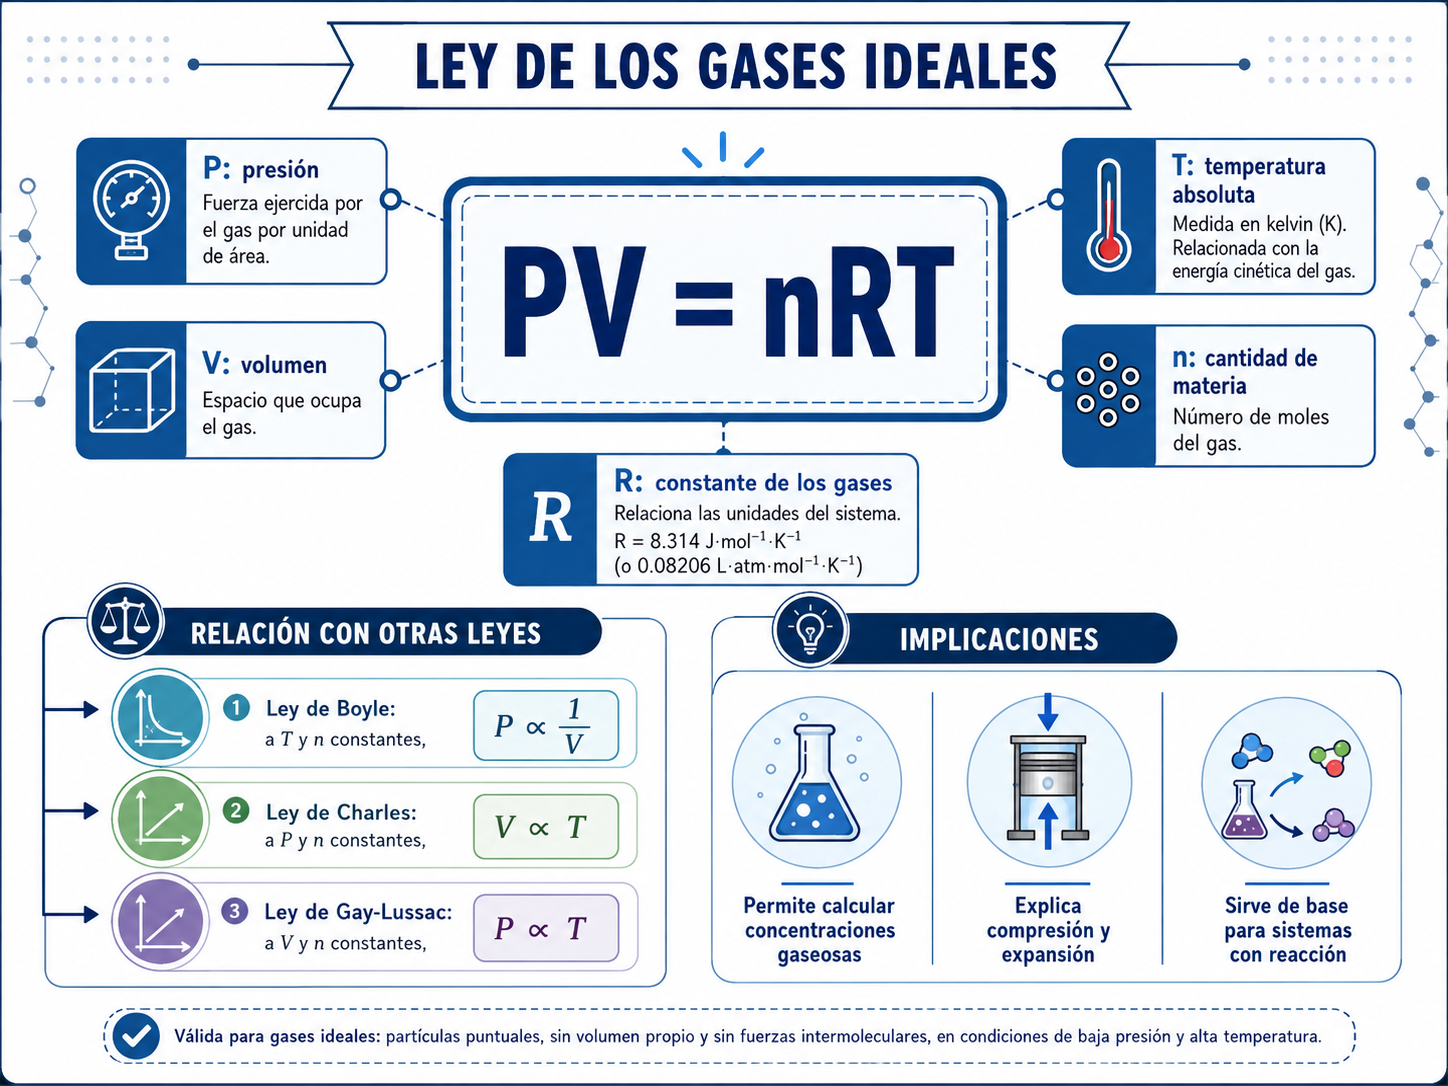
    Las relaciones anteriores describen casos particulares de un mismo comportamiento. La siguiente figura resume las leyes de Boyle, Charles y Gay-Lussac alrededor de la ecuación general y anticipa dos aplicaciones que utilizaremos más adelante: el cálculo de concentraciones gaseosas y el análisis de expansión o contracción.

    Gases ideales: relación de PV = nRT con las leyes de Boyle, Charles y Gay-Lussac
    Figura 1. Relación entre la ley de los gases ideales, sus variables principales y las leyes de Boyle, Charles y Gay-Lussac. El esquema también anticipa su aplicación al cálculo de concentraciones y a sistemas gaseosos con reacción.

    Con estas relaciones como referencia, podemos analizar ahora cómo PV = nRT las integra y qué información adicional permite obtener.

    1.2. La ecuación PV = nRT

    Para los gases ideales, la ecuación de estado relaciona presión, volumen, cantidad de materia y temperatura absoluta:

    PV = nRT

    (1)

    En esta expresión, P es la presión, V el volumen, n el número de moles, T la temperatura absoluta y R la constante universal de los gases. A diferencia de las leyes particulares anteriores, esta relación permite trabajar simultáneamente con las cuatro variables de estado.

    Ejemplo aplicado · ¿Cuándo utilizar PV = nRT?

    Si conocemos simultáneamente P, T y n y deseamos determinar V, no necesitamos seleccionar una ley particular. Utilizamos directamente la ecuación general:

    V = nRTP

    Criterio. Boyle, Charles y Gay-Lussac son especialmente útiles cuando se comparan dos estados bajo restricciones específicas. PV = nRT resulta más directa cuando debemos relacionar simultáneamente presión, volumen, temperatura y cantidad de materia.

    1.3. De PV = nRT a la concentración

    Una consecuencia especialmente útil de la ley de los gases ideales aparece al dividir la ecuación (1) entre VRT:

    CT = nTV = PRT

    (2)CT es la concentración molar total de la mezcla.

    La ecuación (2) permite interpretar dos tendencias sin efectuar ningún cálculo: a temperatura constante, aumentar la presión aumenta la concentración total; a presión constante, aumentar la temperatura la disminuye.

    Compresión isotérmica

    P ↑ ⇒ CT ↑

    La misma cantidad queda contenida en menos volumen.

    Calentamiento isobárico

    T ↑ ⇒ CT ↓

    La mezcla se expande para mantener la presión.

    Temperatura absoluta. En PV = nRT siempre debe utilizarse kelvin. Sustituir directamente grados Celsius rompe la proporcionalidad física de la ecuación.
    Ejemplo aplicado · Concentración a partir de P y T

    Para un gas ideal a 1 atm y 298.15 K, la concentración total se obtiene directamente con CT = P/(RT). Si duplicamos la presión manteniendo T constante, CT también se duplica. Si, en cambio, aumenta T a presión constante, CT disminuye.

    Qué estamos calculando. No buscamos el número total de moles del recipiente, sino cuántos moles existen por unidad de volumen.

    1.4. Concentración de una especie dentro de una mezcla gaseosa

    En una mezcla de gases ideales, la fracción molar de la especie A es yA = nA/nT. Por tanto, su concentración es la fracción que le corresponde dentro de la concentración total:

    CA = yACT = yAPRT = PART

    (3)

    Para una mezcla ideal, la ley de Dalton establece que PA = yAP. La ecuación (3) muestra entonces que la concentración de A depende de su participación en la mezcla, de la presión total y de la temperatura.

    Composición, yA

    yA

    Indica qué fracción de la mezcla corresponde a A. Durante una reacción cambia a medida que los reactivos se consumen y los productos se forman.

    Presión, P

    P ↑ ⇒ CA ↑

    Si la temperatura y la composición permanecen constantes, comprimir la mezcla aumenta su concentración.

    Temperatura, T

    T ↑ ⇒ CA ↓

    Si la presión y la composición permanecen constantes, el calentamiento expande el gas y reduce su concentración.

    En una mezcla que no reacciona, yA puede mantenerse constante. Durante una reacción química, en cambio, la composición evoluciona. Para relacionar ese cambio con el avance de la reacción necesitaremos introducir la conversión y la estequiometría.

    2. Reacciones gaseosas y conversión

    2.1. ¿Qué cambia cuando reaccionan gases ideales?

    Consideremos una reacción entre gases ideales: A → 2B. Si inicialmente existe 1 mol de A y la conversión es completa, se obtienen 2 mol de B. A presión y temperatura constantes, la ley de Avogadro implica V ∝ n; por ello, el volumen ideal de la mezcla se duplica.

    Antes de reaccionar

    1 mol A

    ≈ 24.5 L a 25 °C y 1 atm.

    Conversión completa

    2 mol B

    ≈ 49.0 L a las mismas P y T.

    En la reacción opuesta 2A → B, dos moles se convierten en uno y la mezcla se contrae.

    La consecuencia central es que una reacción puede modificar simultáneamente la cantidad de A y el volumen en el que esa cantidad se distribuye. Ambos aparecen en la definición de concentración: CA = nA/V.

    Dos efectos simultáneos. A desaparece por reacción y el volumen puede aumentar o disminuir por el cambio del número total de moles. Ignorar uno de estos efectos produce una concentración incorrecta.

    2.2. La conversión indica cuánto reactivo ha desaparecido

    Para un reactor de flujo, la conversión de A se define como la fracción del flujo molar alimentado que ha reaccionado:

    X = FA0 − FAFA0

    (4)

    Al reordenar:

    FA = FA0(1 − X)

    (5)

    La ecuación (5) describe cuánto A permanece, pero todavía no proporciona una concentración. En un sistema de flujo:

    CA = FAv̇

    (6)

    Para calcular la concentración mediante esta expresión necesitamos conocer tanto el flujo molar de A, FA, como el caudal volumétrico, v̇. En una reacción gaseosa con comportamiento ideal, este último puede determinarse a partir de la ley de los gases ideales, considerando además cómo cambian el número total de moles, la presión y la temperatura a medida que avanza la reacción.

    2.3. Expansión y contracción de la mezcla

    Cuando una reacción cambia el número total de moles gaseosos, también puede modificar el volumen o el caudal volumétrico. Si la reacción genera más moles de los que consume, la mezcla tiende a expandirse; si consume más moles de los que genera, tiende a contraerse.

    Para cuantificar este efecto se utilizan el cambio neto de moles, δ, y el factor de expansión o contracción, ε. No repetiremos aquí su deducción porque se desarrolla específicamente en el artículo de la tabla estequiométrica.

    Para profundizar. Revisa directamente Cambio neto de moles: δ y Factor de expansión o contracción: ε en nuestra guía de tabla estequiométrica.
    Ejemplo conceptual · Dos expansiones con distinto origen

    Caso A: reacción. En A → 2B, a P y T constantes, el volumen aumenta porque la reacción incrementa el número total de moles.

    Caso B: calentamiento. Un gas sin reacción puede expandirse a presión constante simplemente porque aumenta la temperatura.

    Conclusión. Un mismo cambio de volumen puede tener causas diferentes. En una reacción real pueden actuar simultáneamente la estequiometría, la presión y la temperatura.

    3. Caudal volumétrico y concentración durante la reacción

    3.1. Flujo molar total en función de la conversión

    Para una sola reacción gaseosa sin cambio de fase ni transferencia selectiva de especies, la tabla estequiométrica permite expresar el flujo molar total como:

    FT = FT0(1 + εX)

    (7)

    ¿De dónde proviene esta expresión? Su desarrollo estequiométrico se revisa en Tabla estequiométrica paso a paso: gas con densidad variable, T y P constantes, donde se relacionan ε, el flujo molar total y la conversión.

    3.2. Caudal volumétrico en función de X, P y T

    Ya conocemos cómo cambia el flujo molar total mediante la ecuación (7). El siguiente paso es determinar cómo ese cambio, junto con la presión y la temperatura, modifica el caudal volumétrico.

    Partimos de la ley de los gases ideales, ecuación (1). Para una corriente gaseosa, la misma relación puede escribirse utilizando flujo molar total FT y caudal volumétrico v̇:

    v̇ = FTRTP    y    v̇0 = FT0RT0P0

    (8)

    La primera expresión describe cualquier punto del sistema; la segunda representa las condiciones de entrada. Comparar ambos estados nos permite trabajar con una razón adimensional, v̇/v̇0, que indica directamente cuánto se ha expandido o contraído la corriente respecto a la alimentación.

    Paso 1. Dividir el estado analizado entre el estado inicial

    v̇v̇0 = FTFT0P0PTT0

    La constante R desaparece porque es la misma en ambos estados.

    Paso 2. Incorporar el cambio estequiométrico del flujo total

    De la ecuación (7):

    FTFT0 = 1 + εX

    Sustituyendo esta relación obtenemos:

    v̇v̇0 = (1 + εX)P0PTT0

    (9)

    Esta forma es útil porque separa tres efectos: 1 + εX representa el cambio de moles provocado por la reacción; P0/P representa el efecto de la presión; y T/T0 representa el efecto de la temperatura.

    Por ejemplo, si v̇/v̇0 = 1.25, el caudal volumétrico es 25 % mayor que el de entrada. Si el cociente vale 0.80, es 20 % menor.

    No inviertas los factores. Una presión final menor aumenta el volumen, por eso aparece P0/P en el caudal. Una temperatura final mayor también aumenta el volumen, por eso aparece T/T0.
    Ejemplo de interpretación · ¿Qué está cambiando el caudal?

    Si P = P0 y T = T0, cualquier cambio de v̇/v̇0 proviene de 1 + εX, es decir, del cambio estequiométrico del número total de moles.

    Si ε = 0 y T = T0, el cambio depende únicamente de P0/P. Si ε = 0 y P = P0, depende únicamente de T/T0.

    Separar los factores permite identificar cuál fenómeno está controlando la expansión o contracción.

    3.3. Deducción de la concentración en función de X, P y T

    Ahora disponemos de las dos piezas que necesitamos. La conversión proporciona cuánto A permanece mediante la ecuación (5), mientras que la ecuación (9) describe cómo cambia el caudal volumétrico.

    Paso 1. Partir de la definición de concentración en flujo

    Usamos la ecuación (6):

    CA = FAv̇
    Paso 2. Sustituir cuánto A permanece

    De la conversión:

    FA = FA0(1 − X)

    Por tanto:

    CA = FA0(1 − X)v̇
    Paso 3. Sustituir el caudal volumétrico

    De la ecuación (9) despejamos:

    v̇ = v̇0(1 + εX)P0PTT0

    Al sustituirlo:

    CA = FA0(1 − X)v̇0(1 + εX)(P0/P)(T/T0)
    Paso 4. Reconocer la concentración inicial y reorganizar

    Como CA0 = FA0/v̇0, agrupamos ese cociente. Además, los factores P0/P y T/T0 están en el denominador, por lo que pasan como sus inversas.

    CA = CA01 − X1 + εXPP0T0T

    (10)

    La ecuación (10) ya no aparece como una relación aislada: combina la desaparición del reactivo, la expansión o contracción producida por la reacción y los efectos de presión y temperatura.

    Fenómenos químicos

    1 − X1 + εX

    Combina desaparición de A y cambio del número total de moles.

    Fenómenos físicos

    (PP0)(T0T)

    Corrige la concentración por presión y temperatura.

    La forma de los factores permite una comprobación física inmediata: bajar la presión o aumentar la temperatura debe disminuir la concentración. Si una manipulación algebraica predice lo contrario, conviene revisar los cocientes.

    3.4. Casos particulares y simplificaciones para gases ideales

    La expresión general puede simplificarse cuando determinadas variables permanecen constantes. La tabla siguiente resume qué forma utilizar en cada caso.

    Qué expresión utilizar según el comportamiento del sistema
    CasoSupuestosResultado para A
    Volumen constantev̇ = v̇0CA = CA0(1 − X)
    Gas isotérmico sin caída de presiónT = T0, P = P0CA = CA0 (1 − X1 + εX)
    Gas ideal generalP y T variables conocidasCA = CA0 (1 − X1 + εX) (PP0) (T0T)
    Volumen constante no significa automáticamente fase líquida. Un recipiente batch rígido puede contener gas a volumen constante; en ese caso cambian la presión y la composición. Por otra parte, un reactor de flujo gaseoso a presión constante normalmente cambia su caudal volumétrico.

    4. Aplicación a la tabla estequiométrica

    4.1. De Fi(X) a Ci(X)

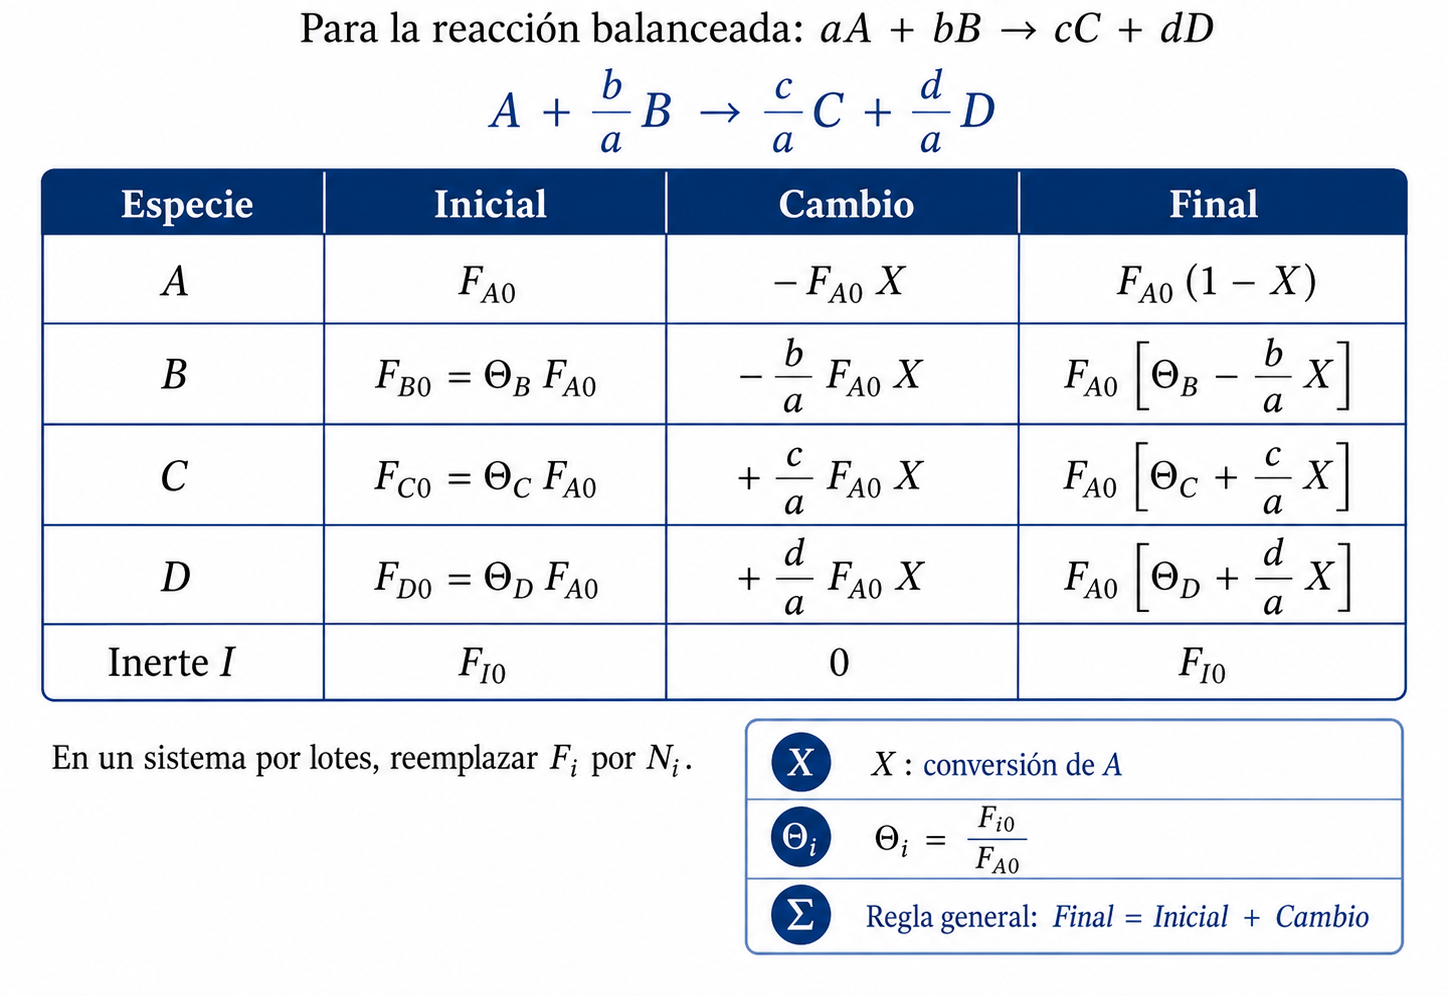
    Hasta aquí dedujimos la concentración de la especie de referencia A. Para extender el procedimiento a cualquier especie i, retomamos la lógica de la tabla estequiométrica.

    Para una reacción general normalizada respecto a A:

    A + baB → caC + daD

    (11)

    1. El cambio de cada especie proviene de la estequiometría

    Si han reaccionado FA0X moles de A por unidad de tiempo, el cambio de cualquier especie i puede representarse mediante su coeficiente estequiométrico con signo, νi:

    ΔFi = νiaFA0X

    νi < 0 para reactivos y νi > 0 para productos.

    Por ejemplo, para B se obtiene ΔFB = −(b/a)FA0X, mientras que para C se obtiene ΔFC = +(c/a)FA0X.

    2. Expresamos la alimentación respecto a A

    En la tabla estequiométrica se utiliza la relación de alimentación Θi:

    Θi = Fi0FA0   ⇒   Fi0 = ΘiFA0

    Si quieres repasar esta relación antes de continuar, consulta cómo obtener Θi.

    3. Aplicamos Inicial + Cambio = Final

    La estructura de la tabla es:

    Fi = Fi0 + ΔFi

    Sustituyendo las dos relaciones anteriores:

    Fi = ΘiFA0 + νiaFA0X

    Al factorizar FA0, obtenemos finalmente:

    Fi = FA0[Θi + (νia)X]

    (12)

    Conexión directa con la tabla estequiométrica. La ecuación (12) es la forma algebraica compacta de las columnas Inicial + Cambio = Final. Puedes revisar la tabla completa para sistemas de flujo en Construcción general: sistema de flujo.

    4. De flujo molar a concentración

    Ahora sí combinamos el resultado estequiométrico de la ecuación (12) con el caudal volumétrico deducido en la ecuación (9). Como Ci = Fi/v̇, resulta:

    Ci = CA0Θi + (νia)X1 + εXPP0T0T

    (13)

    Qué aporta cada artículo. La tabla estequiométrica construye Fi(X). Este artículo utiliza la ley de los gases ideales para determinar v̇(X,P,T) y mostrar cómo ambos resultados se combinan para obtener Ci(X,P,T).

    4.2. Ejemplo resuelto con reactivo en exceso e inerte

    Se alimenta la reacción gaseosa A + B → 3C con 10 mol/min de A, 15 mol/min de B y 25 mol/min de un inerte I. Evalúa los flujos y las concentraciones relativas cuando X = 0.60, primero a T = T0 y P = P0.

    4.2.1. Composición inicial, δ y ε

    FT0 = 10 + 15 + 25 = 50 mol/min    ;    yA0 = 1050 = 0.20

    (14)

    δ = 3 − 1 − 1 = 1    ;    ε = (0.20)(1) = 0.20

    (15)

    La reacción genera un mol gaseoso neto por mol de A consumido, pero A representa solo 20 % de la alimentación. El inerte reduce el impacto global de la expansión.

    4.2.2. Tabla de flujos

    Tabla estequiométrica evaluada en X = 0.60
    EspecieInicialCambioFinal (mol/min)
    A10−10X4
    B15−10X9
    C0+30X18
    I25025
    Total50+10X56

    La comprobación independiente coincide:

    FT = 50[1 + (0.20)(0.60)] = 56 mol/min

    (16)

    4.3. Comprobación e interpretación de resultados

    4.3.1. Caudal y concentración de A

    Como P = P0 y T = T0:

    v̇v̇0 = 1 + (0.20)(0.60) = 1.12

    (17)

    CACA0 = 1 − 0.601 + (0.20)(0.60) = 0.357

    (18)

    Si se hubiera supuesto volumen constante, se habría obtenido CA/CA0 = 0.40. Ese valor sobreestima la concentración real porque ignora la expansión de 12 %.

    4.3.2. Concentraciones de todas las especies

    Concentraciones relativas a CA0
    EspecieNumerador estequiométricoCi/CA0
    A1 − X = 0.400.357
    BΘB − X = 1.50 − 0.600.804
    C3X = 1.801.607
    IΘI = 2.502.232
    Suma5.605.000

    La suma es 5CA0, igual a CT0, porque la presión y la temperatura no cambiaron. Con P y T constantes, la concentración total ideal debe permanecer P/(RT), aunque cambien los moles y el caudal.

    Extensión: P = 0.90P0 y T = 1.10T0

    Ahora v̇/v̇0 = 1.12(1/0.90)(1.10) = 1.369. Por tanto, CA/CA0 = 0.40/1.369 = 0.292. La caída de presión y el aumento de temperatura intensifican la disminución de concentración.

    5. Límites del modelo y conclusiones

    5.1. Desviaciones del comportamiento ideal: ¿cuándo no conviene usar PV = nRT?

    La ley de los gases ideales supone que las moléculas tienen un volumen propio despreciable y que las fuerzas intermoleculares no modifican de manera apreciable el comportamiento macroscópico del gas. Ningún gas real cumple exactamente estas condiciones, aunque muchos se aproximan bien a ellas en determinadas regiones de presión y temperatura.

    Las desviaciones suelen volverse más importantes cuando la presión aumenta y las moléculas quedan más próximas, cuando la temperatura disminuye y las fuerzas intermoleculares adquieren mayor influencia, o cuando el sistema se acerca a una región de condensación. También pueden ser relevantes cuando se requieren cálculos termodinámicos de alta precisión.

    No existe una presión universal que marque el límite de idealidad. El grado de desviación depende de la sustancia, la temperatura, la presión y la proximidad a una transición de fase. Por ello, el criterio debe basarse en el comportamiento termodinámico del sistema y no en una regla única de presión.

    5.2. Factor de compresibilidad Z y ecuaciones de estado para gases reales

    Una primera corrección consiste en introducir el factor de compresibilidad Z:

    PV = ZnRT

    (19)

    Cuando Z ≈ 1, el comportamiento se aproxima al de los gases ideales. Cuando Z se aleja de la unidad, la diferencia entre el comportamiento real y el modelo ideal se vuelve más importante.

    ¿Cómo se determina Z con un diagrama generalizado de compresibilidad?

    Para un gas puro, una forma práctica de estimar el factor de compresibilidad consiste en utilizar la presión reducida y la temperatura reducida. Para ello se necesitan la presión y la temperatura de operación, además de la presión crítica Pc y la temperatura crítica Tc de la sustancia.

    Presión reducida

    Pr = PPc

    Compara la presión de operación con la presión crítica del gas.

    Temperatura reducida

    Tr = TTc

    Compara la temperatura absoluta de operación con la temperatura crítica.

    Procedimiento: calcula Pr y Tr; localiza Pr en el eje horizontal del diagrama; avanza hasta la curva correspondiente a Tr; y lee el valor de Z en el eje vertical. Después utiliza ese valor en la ecuación PV = ZnRT. Cuanto más próximo sea Z a 1, menor será la desviación respecto al comportamiento ideal.

    Recurso abierto: LearnChemE, de la University of Colorado Boulder, ofrece un diagrama generalizado interactivo del factor de compresibilidad que permite visualizar cómo Z cambia con Pr y Tr.

    Al incorporar Z, la concentración molar total se corrige de la siguiente manera:

    CT = PZRT

    (20)

    Para una corriente real:

    v̇ = ZFTRTP

    Si Z cambia entre la entrada y el punto analizado, la relación de caudales incorpora un factor adicional:

    v̇v̇0 = (1 + εX)ZZ0P0PTT0

    (21)

    El factor Z es una corrección práctica, pero su valor debe provenir de datos, correlaciones o de una ecuación de estado. Cuando se necesita una descripción más rigurosa pueden emplearse modelos como:

    Van der Waals

    Corrección básica

    Introduce efectos de atracción molecular y volumen finito. Es útil sobre todo para comprender por qué un gas real se desvía del modelo ideal.

    Soave–Redlich–Kwong

    SRK

    Ecuación de estado cúbica utilizada en cálculos de propiedades y equilibrio de mezclas gaseosas, especialmente hidrocarburos.

    Peng–Robinson

    PR

    Muy utilizada en ingeniería química para sistemas a presión elevada, hidrocarburos y equilibrio vapor–líquido.

    La ecuación de van der Waals puede escribirse como:

    (P + an²V²)(V − nb) = nRT

    En cálculos de equilibrio químico a alta presión puede ser necesario ir más allá de corregir el volumen y utilizar fugacidad, fi = φiyiP, para representar la no idealidad de cada componente.

    Criterio práctico de selección. Si Z ≈ 1 y la precisión requerida lo permite, PV = nRT suele ser suficiente. Si las desviaciones son apreciables, puede utilizarse PV = ZnRT. Para sistemas a alta presión, cercanos a equilibrio de fases o que requieren mayor rigor termodinámico, conviene utilizar una ecuación de estado adecuada.

    5.3. Errores frecuentes y auditoría

    5.3.1. Errores que cambian el resultado

    1. Utilizar °C en PV = nRT. La temperatura debe expresarse en kelvin.
    2. Confundir flujo con concentración. Ci = Fi/v̇; conocer Fi no basta cuando v̇ cambia.
    3. Invertir Θ. Θi = Fi0/FA0, no la relación inversa.
    4. Ignorar inertes o excesos. Modifican yA0 y ε aunque no cambien la estequiometría de la reacción.
    5. Invertir presión o temperatura. En v̇ aparecen P0/P y T/T0; en C aparecen P/P0 y T0/T.
    6. Aplicar idealidad sin revisar el estado. Cerca de condensación o cuando Z se aleja apreciablemente de 1, puede requerirse una corrección o una ecuación de estado para gases reales.

    5.3.2. Auditoría final

    • En X = 0, las expresiones deben recuperar el estado inicial.
    • La suma de flujos individuales debe coincidir con FT0(1+εX).
    • Ningún reactivo puede presentar flujo o concentración negativos.
    • Si P disminuye o T aumenta, la concentración ideal debe reducirse, manteniendo comparables las demás condiciones.
    • Para gases ideales, la suma de Ci debe coincidir con P/(RT).

    5.4. Conclusiones y referencias

    La ley de los gases ideales relaciona cantidad de materia, volumen, presión y temperatura. Cuando el gas participa en una reacción, la tabla estequiométrica permite calcular cómo cambia cada flujo con la conversión y la ley de los gases ideales permite transformar esos flujos en concentraciones al determinar el caudal volumétrico.

    PV = nRT→CT = P/RT→Fi(X)→v̇(X,P,T)→Ci(X,P,T)
    Continúa la ruta. Refuerza las relaciones químicas en Estequiometría paso a paso y revisa la construcción de Fi(X) en Tabla estequiométrica paso a paso.

    5.4.1. Referencias

    1. Levenspiel, O. (1999). Chemical Reaction Engineering (3rd ed.). John Wiley & Sons.
    2. Fogler, H. S., Goldsmith, B. R., Nikolla, E., & Singh, N. (2025). Elements of Chemical Reaction Engineering (7th ed.). Pearson.
    3. Flowers, P., Theopold, K., Langley, R., & Robinson, W. R. (2019). Chemistry 2e. OpenStax, Rice University. Secciones 9.2, 9.3 y 9.6. Consultar recurso.
    4. International Union of Pure and Applied Chemistry. (2025). Ideal gas. En Compendium of Chemical Terminology (Gold Book). DOI.
    5. University of Michigan. (2025). Elements of Chemical Reaction Engineering, Chapter 4: Stoichiometry. Consultar recurso académico.
    6. LearnChemE, University of Colorado Boulder. Compressibility Factor Charts. Consultar diagrama interactivo.
    Uso educativo y consultas. Esta guía explica el modelo ideal y su conexión con la conversión. Para revisar un ejercicio, reportar una inconsistencia o solicitar una tutoría, escribe a hola@cienciaesencial.com.

  • Tabla estequiométrica paso a paso: de la conversión a la concentración

    Tabla estequiométrica paso a paso: de la conversión a la concentración

    Fundamentos de la química · Ingeniería de reacciones

    La tabla estequiométrica conecta una ecuación química balanceada con la composición del sistema a medida que avanza la reacción. Permite expresar cuánto queda de cada reactivo, cuánto producto se forma y, cuando se incorporan las condiciones del sistema, cómo cambian las concentraciones con la conversión.

    Por ejemplo, para A + 2B → C, la estequiometría indica que por cada mol de A consumido desaparecen dos moles de B y se forma un mol de C. La tabla organiza esa relación de manera que una conversión de A pueda traducirse en cantidades finales coherentes para todas las especies.

    Ten en cuenta que… si necesitas repasar moles, reactivo limitante o relaciones mol–mol, comienza con Estequiometría paso a paso. Si la ecuación todavía no está ajustada, consulta Métodos de balanceo. Para comprobar tus resultados, puedes utilizar la calculadora estequiométrica de Ciencia Esencial.

    1. Fundamentos de la tabla estequiométrica

    1.1. ¿Qué representa una tabla estequiométrica?

    La estructura mínima de una tabla estequiométrica tiene cuatro columnas: especie, cantidad inicial, cambio y cantidad final. Antes de introducir ecuaciones, conviene visualizar esa estructura.

    Estructura básica de una tabla estequiométrica
    EspecieCantidad inicialCambio por reacciónCantidad final
    ANA0 o FA0Según conversión y estequiometríaNA o FA
    BNB0 o FB0Según conversión y estequiometríaNB o FB
    CNC0 o FC0Según conversión y estequiometríaNC o FC

    ¿Qué significan NA0 y FA0? La notación utilizada en la tabla se resume en la sección 2: conceptos y relaciones fundamentales.

    En cada fila se aplica la misma regla contable:

    Cantidad final = Cantidad inicial + Cambio (1)

    El punto clave está en determinar correctamente la columna Cambio. Primero se calcula cuánto ha reaccionado de la especie elegida como referencia y después los coeficientes de la ecuación balanceada permiten obtener el consumo o la formación de las demás especies.

    1.2. Secuencia lógica de construcción

    Balancear la reacción
    Elegir especie de referencia
    Definir conversión X
    Calcular cambios estequiométricos
    Obtener cantidades finales

    1.3. ¿Qué datos necesitas?

    Datos indispensables para construir la tabla:

    • la ecuación química correctamente balanceada;
    • la especie de referencia sobre la que se definirá la conversión;
    • la cantidad inicial de cada especie, como moles Ni o flujo molar Fi;
    • la conversión X, si se desea evaluar un estado concreto de reacción.

    Datos adicionales para obtener concentraciones: volumen o caudal volumétrico y, cuando corresponda, temperatura, presión y variación del número total de moles.

    2. Conceptos y relaciones fundamentales

    Antes de desarrollar una tabla estequiométrica completa conviene fijar una notación única. Los símbolos siguientes aparecerán de forma repetida en los ejemplos y en las expresiones de concentración.

    XConversión de la especie de referencia.
    FiFlujo molar de la especie i en un sistema de flujo.
    NiNúmero de moles de la especie i en un sistema por lotes.
    CiConcentración molar de la especie i.
    v̇Caudal volumétrico del sistema.
    ΘiRelación de alimentación de i respecto a la especie base A.
    δCambio neto de moles por mol de A que reacciona.
    εFactor de expansión o contracción asociado a la alimentación.
    yA0Fracción molar inicial de A.

    2.1. Conversión y especie de referencia

    La conversión se define respecto a una especie de referencia, normalmente un reactivo. En muchos problemas resulta conveniente escoger el reactivo limitante como base de cálculo, aunque el método también puede formularse con otro reactivo si se mantiene la definición de manera consistente.

    X = FA0 − FAFA0   ⇒   FA = FA0(1 − X) (2)En un sistema por lotes se sustituyen FA0 y FA por NA0 y NA.
    Nota sobre la conversión. En este artículo, X representa la conversión del reactivo elegido como referencia, por ejemplo XA. No debe suponerse que XA = XB: cada conversión se define respecto a la cantidad inicial de su propia especie. La relación entre XA y XB depende de la estequiometría y de las cantidades inicialmente alimentadas. Las condiciones de operación, como temperatura y presión, pueden además modificar la conversión que el sistema llega a alcanzar por efectos cinéticos o de equilibrio.

    2.2. Cómo obtener Θi

    Θi compara la cantidad inicial de una especie con la cantidad inicial de A. Su utilidad es expresar toda la alimentación utilizando una sola base.

    Θi = Fi0FA0   o   Θi = Ni0NA0 (3)

    Si FA0 = 10 mol·min−1 y FB0 = 30 mol·min−1, entonces:

    ΘB = 3010 = 3

    Esto significa que inicialmente se alimentan tres moles de B por cada mol de A. Para la propia especie base, ΘA = 1. Si un producto C no está presente en la alimentación, ΘC = 0.

    2.3. Cambio neto de moles: δ

    Para una reacción gaseosa, el número total de moles puede aumentar o disminuir. Si la reacción balanceada es:

    aA + bB → cC + dD (4)

    y se normaliza respecto a A:

    A + baB → caC + daD (5)

    el cambio neto de moles por mol de A que reacciona es:

    δ = ca + da − ba − 1 (6)
    • δ > 0: aumenta el número total de moles.
    • δ < 0: disminuye el número total de moles.
    • δ = 0: la estequiometría no modifica el total de moles.

    2.4. Factor de expansión o contracción: ε

    El efecto de δ sobre toda la corriente depende de cuánto A existe en la alimentación. Primero se calcula la fracción molar inicial:

    yA0 = FA0FT0

    Si toda la alimentación se expresa mediante Θ, entonces:

    yA0 = 11 + ΘB + ΘC + ΘD + ΘI + …

    Finalmente:

    ε = yA0δ (7)
    Cadena conceptual: alimentación inicial → Θi → yA0 → δ → ε. Esta secuencia permite entender de dónde proviene cada término antes de utilizarlo en las expresiones de concentración.

    3. Construcción general de la tabla estequiométrica

    3.1. De la reacción balanceada a la columna de cambio

    Al normalizar la reacción respecto a A, por cada FA0X moles de A consumidos por unidad de tiempo desaparecen baFA0X de B y se forman caFA0X de C y daFA0X de D.

    3.2. ¿Sistema por lotes o sistema de flujo?

    La lógica de la tabla estequiométrica no depende del tipo de reactor. Lo que cambia es la magnitud usada para describir la cantidad de cada especie:

    Sistema por lotes

    Ni

    Se trabaja con el número de moles presentes en el reactor.

    Sistema de flujo

    Fi

    Se trabaja con flujos molares que atraviesan el reactor.

    ¿Por qué desarrollar primero la forma de flujo? Porque es especialmente útil para conectar la tabla con concentraciones y con ecuaciones de diseño de reactores continuos. En un reactor por lotes se conserva la misma lógica y se reemplazan Fi por Ni.
    Tabla estequiométrica para un sistema de flujo
    EspecieInicialCambioFinal
    AFA0−FA0XFA0(1 − X)
    BΘBFA0−baFA0XFA0[ΘB − baX]
    CΘCFA0+caFA0XFA0[ΘC + caX]
    DΘDFA0+daFA0XFA0[ΘD + daX]
    Inerte IΘIFA00ΘIFA0

    4. Ejemplo de un sistema de flujo

    Consideremos la reacción:

    A + 2B → C (8)

    La alimentación contiene FA0 = 10 mol·min−1, FB0 = 30 mol·min−1 y FC0 = 0. Se desea construir la tabla estequiométrica y evaluar el sistema para X = 0.40.

    4.1. Base de cálculo y relaciones estequiométricas

    Escoge una base de cálculo. Tomamos A como especie de referencia. En muchos casos, A corresponderá al reactivo limitante; por ello, su conversión resulta especialmente útil para describir cuánto ha avanzado la reacción.
    Determina cuánto A ha reaccionado. Una conversión X = 0.40 significa que reaccionó el 40 % de A. Por tanto, 10(0.40) = 4 mol·min−1 de A se consumieron.
    Aplica la relación estequiométrica. Por cada 1 mol de A consumido reaccionan 2 mol de B y se forma 1 mol de C. Si reaccionan 4 mol·min−1 de A, se consumen 8 mol·min−1 de B y se forman 4 mol·min−1 de C.
    Calcula las cantidades finales. A cada cantidad inicial se suma su cambio: negativo para reactivos consumidos y positivo para productos formados.

    De la relación estequiométrica a los valores numéricos
    EspecieInicial (mol·min−1)Cambio (mol·min−1)Expresión finalValor en X = 0.40
    A10−10X10(1 − X)6 mol·min−1
    B30−20X30 − 20X22 mol·min−1
    C0+10X10X4 mol·min−1

    4.2. ¿Cómo se comprueban los resultados?

    La verificación debe reconstruir cada resultado a partir del consumo de la especie base y de la ecuación balanceada.

    1. A consumido

    10(0.40) = 4

    Quedan 10 − 4 = 6 mol·min−1 de A.

    2. B consumido

    4 × 2 = 8

    Quedan 30 − 8 = 22 mol·min−1 de B.

    3. C formado

    4 × 1 = 4

    Se forman 4 mol·min−1 de C.

    4. Relación de cambios

    4 : 8 : 4

    Al dividir entre 4 se recupera 1 : 2 : 1, exactamente la relación de la reacción A + 2B → C.

    Conversión físicamente admisible. Para A debe cumplirse X ≤ 1. En este ejemplo B está en exceso, por lo que la restricción dominante es A y Xmáx = 1.

    5. Relación entre concentración y conversión

    Una vez construida la tabla estequiométrica, el siguiente objetivo es transformar las cantidades finales en concentraciones. La expresión adecuada depende de cómo cambien el volumen, la densidad, la temperatura y la presión. Es útil separar el análisis en tres casos.

    5.1. Caso 1: densidad o caudal volumétrico aproximadamente constante

    Este caso incluye muchos sistemas líquidos sin cambio de fase y, de manera aproximada, cualquier situación donde el volumen o el caudal volumétrico no cambien de forma significativa con la conversión.

    Ci = Fiv̇0 (9)En un reactor por lotes de volumen constante: Ci = NiV0.

    Como CA0 = FA0v̇0, para la reacción general se obtiene:

    CA = CA0(1 − X)
    CB = CA0[ΘB − baX]
    CC = CA0[ΘC + caX]

    5.2. Caso 2: gas con densidad variable, T y P constantes

    Cuando una reacción gaseosa cambia el número total de moles, el caudal volumétrico también cambia aunque la temperatura y la presión permanezcan constantes. Aquí aparecen δ y ε.

    FT = FT0(1 + εX)
    v̇ = v̇0(1 + εX) (10)

    Para una especie i:

    Ci = CA0Θi + νiaX1 + εX (11)νi es negativo para reactivos y positivo para productos.

    5.3. Caso 3: gas en condiciones generales

    Si además cambian la temperatura o la presión, el caudal volumétrico debe incorporar esos efectos. Para comportamiento de gas ideal y sin cambio de fase:

    La concentración molar total de una mezcla que se comporta como gas ideal se obtiene mediante:

    CT = PRT (12a)
    v̇ = v̇0(1 + εX)P0PTT0 (12)

    La concentración general queda:

    Ci = CA0Θi + νiaX1 + εXPP0T0T (13)
    Importante. No debe utilizarse automáticamente CA = CA0(1 − X) para cualquier gas. Primero se debe identificar si existen cambios de moles totales, temperatura o presión.

    5.4. Ejemplo integral: oxidación de SO2 en una corriente de aire

    Este ejemplo reúne en una sola aplicación la construcción de la tabla estequiométrica, el cálculo de Θi, δ, ε y las concentraciones en función de X.

    Una corriente contiene 28 % molar de SO2 y 72 % de aire. Para el aire se considera 21 % de O2 y 79 % de N2. La reacción es:

    2SO2 + O2 → 2SO3 (14)

    Tomamos SO2 como especie A y normalizamos:

    SO2 + 12O2 → SO3 (15)

    1. Relaciones de alimentación Θ

    La fracción molar inicial de SO2 se toma directamente de la composición de alimentación. Las relaciones Θi se obtienen mediante la ecuación (3).

    La alimentación contiene 28 % molar de SO2. Como A es el SO2, su fracción molar inicial se obtiene directamente de la composición de entrada:

    yA0 = ySO₂,0 = FSO₂,0FT0 = 28100 = 0.28

    El resto de la alimentación es aire:

    yaire,0 = 1 − 0.28 = 0.72

    De ese 72 % de aire, el 21 % corresponde a O2 y el 79 % a N2. Por ello:

    yO₂,0 = (0.72)(0.21) = 0.1512    y    yN₂,0 = (0.72)(0.79) = 0.5688

    Como Θi compara cada especie inicial con la especie de referencia A, resulta:

    ΘO₂ = FO₂,0FSO₂,0 = yO₂,0ySO₂,0 = (0.72)(0.21)0.28 = 0.54
    ΘN₂ = FN₂,0FSO₂,0 = yN₂,0ySO₂,0 = (0.72)(0.79)0.28 ≈ 2.03
    Interpretación. Por cada mol de SO2 alimentado entran aproximadamente 0.54 mol de O2 y 2.03 mol de N2. De esta forma, toda la alimentación queda expresada respecto a una única base de cálculo.
    Tabla estequiométrica simbólica para la oxidación de SO₂
    EspecieInicialCambioFinal
    SO2FA0−FA0XFA0(1 − X)
    O20.54FA0−12FA0XFA0(0.54 − 0.50X)
    SO30+FA0XFA0X
    N22.03FA002.03FA0

    Las cantidades finales de la tabla se obtienen aplicando la ecuación (1); los cambios de cada especie se establecen a partir de la reacción normalizada de la ecuación (5).

    2. Cálculo de δ y ε

    El cambio neto de moles δ se obtiene mediante la ecuación (6), y el factor de expansión o contracción ε mediante la ecuación (7).

    δ = 1 − 1 − 12 = −12
    ε = yA0δ = (0.28)(−0.50) = −0.14

    El signo negativo indica contracción molar: conforme avanza la reacción disminuye el número total de moles.

    3. Concentración inicial

    La concentración molar total inicial se obtiene mediante la ecuación (12a). Una vez calculado CT0, la concentración inicial de SO2 se determina con CA0 = yA0CT0.

    Para P = 1485 kPa y T = 500 K, considerando gas ideal:

    CT0 = PRT = 1485(8.314)(500) ≈ 0.357 mol·dm−3
    CA0 = yA0CT0 = (0.28)(0.357) ≈ 0.100 mol·dm−3

    4. Concentraciones en función de X

    Como el sistema es gaseoso y se mantiene a temperatura y presión constantes, las concentraciones se obtienen mediante la ecuación (11), sustituyendo para cada especie su valor de Θi, su coeficiente estequiométrico y ε.

    CSO₂ = 0.1001 − X1 − 0.14X
    CO₂ = 0.1000.54 − 0.50X1 − 0.14X
    CSO₃ = 0.100X1 − 0.14X
    CN₂ = 0.1002.031 − 0.14X (16)
    Comprobación numérica de las concentraciones (mol·dm⁻³)
    XCSO₂CO₂CSO₃CN₂
    0.000.1000.0540.0000.203
    0.250.0780.0430.0260.210
    0.500.0540.0310.0540.218
    0.750.0280.0180.0840.227
    1.000.0000.0050.1160.236
    0.000.050.100.150.200.25
    00.250.500.751.00
    Conversión, XConcentración (mol·dm⁻³) SO₂ O₂ SO₃ N₂
    Figura 1. Concentraciones calculadas a partir de las ecuaciones de la tabla estequiométrica para la oxidación de SO₂. El N₂ no reacciona, pero su concentración aumenta ligeramente porque la mezcla se contrae.

    6. Errores frecuentes

    1. Usar una reacción sin balancear. Los cambios de la tabla dependen directamente de los coeficientes estequiométricos.
    2. Invertir Θ. ΘB representa la cantidad inicial de B dividida entre la cantidad inicial de A, no al contrario.
    3. No declarar la especie de referencia. Si X corresponde a A, todos los cambios deben construirse a partir de FA0X o NA0X.
    4. Confundir coeficientes estequiométricos con órdenes de reacción. La tabla describe relaciones de materia; la cinética requiere información adicional.
    5. Usar volumen constante en cualquier gas. Antes de simplificar una concentración deben revisarse δ, ε, T y P.
    6. Ignorar los inertes. Aunque no reaccionen, afectan FT0, yA0 y, por tanto, ε.
    7. Aceptar cantidades negativas. Si un reactivo resulta negativo, la conversión propuesta excede el límite físico permitido por la alimentación.
    Comprueba tu tabla estequiométrica. Puedes introducir la reacción y la alimentación en la calculadora estequiométrica para contrastar cantidades finales, conversión máxima y relaciones entre especies.

    7. Ejercicios propuestos

    Ejercicio 1 · Sistema líquido con reactivo en exceso

    Para 2A + B → 3C se alimentan 8 mol·min−1 de A y 6 mol·min−1 de B. Construye la tabla estequiométrica respecto a A, determina Xmáx y evalúa los flujos para X = 0.75.

    Control: al normalizar respecto a A, la relación es A + 0.5B → 1.5C. Ningún reactivo debe resultar negativo.

    Ejercicio 2 · Inerte en una reacción gaseosa

    Para A → 2B se alimentan 2 mol·min−1 de A y 3 mol·min−1 de un inerte I. Calcula ΘI, δ, yA0, ε y la relación entre FT y FT0 para X = 0.50.

    Control: δ = 1; la presencia del inerte reduce yA0 y modera el cambio relativo del caudal volumétrico.

    Ejercicio 3 · Temperatura y presión variables

    Para una reacción gaseosa con ε = 0.40 y X = 0.60, evalúa el cambio de caudal volumétrico cuando T es 1.10 veces T0 y P es 0.90 veces P0. Identifica por separado el efecto estequiométrico, térmico y de presión.

    8. Conclusiones

    Una tabla estequiométrica se construye de forma rigurosa cuando primero se define la especie de referencia, después se relacionan las cantidades iniciales mediante Θi y finalmente se calculan los cambios impuestos por la reacción balanceada.

    Para sistemas de volumen aproximadamente constante, la relación entre concentración y conversión es directa. En gases, el análisis requiere identificar si cambian los moles totales y, en consecuencia, si deben incorporarse δ y ε. Cuando además varían T o P, esas condiciones también modifican el caudal volumétrico y la concentración.

    El resultado más útil de una tabla estequiométrica es una expresión Ci = f(X). Esa relación puede combinarse posteriormente con una ley de velocidad para estudiar y dimensionar reactores químicos.

    ¿Tienes un ejercicio que resolver? Puedes revisar nuestra calculadora estequiométrica para comprobar el planteamiento y los resultados de tu problema. Si tienes dudas o deseas una tutoría adicional sobre este tema, también puedes escribirnos.

    Recuerda: nunca dejes de aprender y nunca te rindas.

    Referencias

    1. Fogler, H. S., Goldsmith, B. R., Nikolla, E., & Singh, N. (2025). Elements of Chemical Reaction Engineering (7th ed.). Pearson.
    2. Fogler, H. S. (2022). Elements of Chemical Reaction Engineering (6th ed., Global ed.). Pearson.
    3. University of Michigan. (2025). Elements of Chemical Reaction Engineering, Chapter 4: Stoichiometry. Recurso académico oficial.
    4. Levenspiel, O. (1999). Chemical Reaction Engineering (3rd ed.). Wiley.
    5. International Union of Pure and Applied Chemistry. (2025). Chemical reaction equation. En Compendium of Chemical Terminology (Gold Book). https://doi.org/10.1351/goldbook.C01034
    6. International Union of Pure and Applied Chemistry. (2025). Reactant. En Compendium of Chemical Terminology (Gold Book). https://doi.org/10.1351/goldbook.R05163

    Nota editorial: las tablas, ejemplos, comprobaciones y redacción de esta guía fueron elaborados para Ciencia Esencial a partir de los principios de estequiometría y diseño de reactores citados en las referencias.

  • Cómo determinar el orden de reacción: métodos integral, diferencial y de vida media

    Cinética química · Tratamiento de datos

    Cada reacción tiene su propio ritmo; comprenderlo es aprender a leer el tiempo de la materia.

    La cinética química comenzó a tomar forma cuando los científicos dejaron de preguntarse únicamente qué sustancias se producían y empezaron a medir cuánto tiempo tardaban en formarse. Desde entonces, seguir la velocidad de una reacción se convirtió en una forma de comprender mejor lo que ocurre entre las moléculas y de traducir ese comportamiento en un modelo matemático con sentido químico.

    Seguramente más de una vez has sentido incertidumbre al intentar manejar los datos cinéticos de una reacción. Esto es completamente normal. Con frecuencia, los conceptos de ley de velocidad, estequiometría, orden de reacción y constante cinética se presentan de forma demasiado sistematizada, como si fueran piezas aisladas. En muchos casos no se concede al estudiante el tiempo suficiente para relacionar la explicación química con la formulación matemática y, por eso, no es extraño aprender a realizar los cálculos sin terminar de comprender qué significan realmente los resultados.

    También debes saber que no existe un único camino para interpretar los datos cinéticos. Podemos utilizar el método de velocidades iniciales, el método de aislamiento o exceso, el método integral, el método diferencial, el análisis de vidas medias, el ajuste no lineal y los ajustes globales de varios experimentos. Cada alternativa tiene ventajas y limitaciones: algunas requieren varios ensayos con concentraciones iniciales diferentes, otras son sensibles a pequeñas variaciones experimentales y las más avanzadas pueden exigir herramientas estadísticas o computacionales más robustas.

    En esta guía nos centraremos en los métodos integral, diferencial y de vida media porque son prácticos, complementarios y especialmente útiles para construir criterio. El método integral compara distintas transformaciones de los datos; el diferencial relaciona directamente la velocidad con la concentración; y la vida media ofrece una comprobación adicional a partir del tiempo necesario para que la concentración se reduzca a la mitad. Juntos forman una base sólida antes de pasar a modelos más avanzados.

    En este artículo quiero que recorramos ese razonamiento paso a paso. Trabajaremos con un mismo conjunto de datos y compararemos los métodos integral, diferencial y de vida media. No nos limitaremos a identificar la recta con el R2 más alto: también comprobaremos si las pendientes, las unidades de la constante cinética y el comportamiento observado son coherentes con el orden propuesto. La meta es que al final no solo obtengas un valor para el orden de reacción, sino que puedas comprenderlo, explicarlo y justificarlo mediante la comparación de los tres métodos.

    1. Modelo general

    Antes de comparar métodos, necesitamos una expresión que describa cómo cambia la concentración con el tiempo. Para una reacción en la que desaparece la especie A, la ley de velocidad puede escribirse de forma general como:

    − dCA dt =kCAn

    Esta ecuación nos indica que la velocidad con la que desaparece el reactivo A depende de su concentración. En ella, CA representa la concentración del reactivo, t corresponde al tiempo, k es la constante cinética y n expresa el orden de reacción respecto a A.

    El signo negativo aparece porque la concentración de A disminuye a medida que la reacción avanza. Si CA cambia rápidamente, la magnitud de la velocidad será mayor; si cambia lentamente, la reacción también estará avanzando a un ritmo menor.

    Aquí debemos hacer una distinción importante: el orden n no se obtiene simplemente observando la ecuación estequiométrica. En la mayoría de los casos debe determinarse experimentalmente, analizando cómo responde la velocidad cuando cambia la concentración. Solo en determinadas reacciones elementales puede coincidir directamente con un coeficiente estequiométrico.

    El valor de n también modifica las unidades de k. Por esta razón, identificar correctamente el orden de reacción no es únicamente un ejercicio matemático: es necesario para interpretar la constante cinética, comparar resultados experimentales y construir un modelo que tenga sentido químico.

    Guía visual para elegir entre los métodos integral, diferencial y de vida media según los datos disponibles

    2. Método integral

    El método integral parte de una idea sencilla: proponer un posible orden de reacción, integrar la ley de velocidad y comprobar qué transformación de los datos reproduce mejor el comportamiento experimental. Es uno de los métodos más utilizados porque permite trabajar directamente con mediciones de concentración frente al tiempo.

    Para un reactivo A, las tres transformaciones lineales más habituales pueden organizarse de la siguiente manera:

    ORDEN CERO

    Representación

    CA frente a t

    Eje x

    t (tiempo)

    Eje y

    CA

    Pendiente: −k

    La concentración disminuye linealmente con el tiempo.

    PRIMER ORDEN

    Representación

    ln CA frente a t

    Eje x
    t (tiempo)

    Eje y
    ln CA

    Pendiente: −k

    El logaritmo natural de la concentración disminuye linealmente.

    SEGUNDO ORDEN

    Representación

    1/CA frente a t

    Eje x
    t (tiempo)

    Eje y
    1/CA

    Pendiente: k

    El inverso de la concentración aumenta linealmente con el tiempo.

    La ventaja principal de este enfoque es su claridad visual: permite comparar diferentes supuestos de orden con relativa rapidez. Sin embargo, no debemos elegir simplemente la recta que parezca más lineal. También es necesario comprobar que la pendiente tenga el signo esperado, que las unidades de k sean correctas y que las diferencias entre el modelo y los datos no presenten un patrón evidente.

    La linealización también modifica la manera en que se distribuyen los errores experimentales. Por eso, cuando sea posible, es recomendable contrastar el resultado con un ajuste no lineal aplicado directamente sobre CA(t).

    3. Método diferencial

    El método diferencial observa directamente cómo cambia la velocidad de reacción con la concentración. En lugar de integrar una ley cinética propuesta, estima primero la velocidad a partir de los datos experimentales y después analiza qué relación existe entre esa velocidad y las concentraciones medidas.

    Aunque esta idea parece directa, el método requiere más cuidado que el integral. Para calcular una velocidad debemos obtener la pendiente local de los datos de concentración frente al tiempo. Esto significa que pequeñas variaciones experimentales, errores de medición o separaciones irregulares entre los puntos pueden amplificarse al realizar la derivación numérica. Por esta razón, disponer de suficientes mediciones y revisar su calidad es especialmente importante.

    Si conocemos la concentración de A en dos momentos cercanos, podemos aproximar su velocidad de desaparición mediante:

    −rA≈−ΔCAΔt

    Dicho de forma sencilla, medimos cuánto disminuyó la concentración de A y dividimos ese cambio para el tiempo transcurrido. El signo negativo permite expresar la desaparición del reactivo como una velocidad positiva.

    Para calcular la velocidad en un punto interior de la serie experimental conviene utilizar la medición anterior y la siguiente. Esta aproximación, conocida como diferencia central, representa mejor el comportamiento alrededor del punto que utilizar únicamente uno de sus lados.

    ¿Qué significan los subíndices?

    • CA,i es la concentración de A en el punto que estamos analizando.
    • CA,i+1 es la concentración registrada en el punto siguiente.
    • CA,i−1 es la concentración registrada en el punto anterior.
    • ti+1 y ti−1 son los tiempos correspondientes a esas mediciones.

    Con esta notación, la velocidad aproximada en el punto i se escribe como:

    −rA,i≈− CA,i+1−CA,i−1 ti+1−ti−1

    Una vez calculadas las velocidades, debemos decidir con qué concentraciones relacionarlas. Aquí aparece una consideración importante: la expresión cinética depende de cuántos reactivos influyen realmente en la velocidad.

    Cuando la velocidad depende principalmente de un solo reactivo A, o cuando los demás reactivos permanecen prácticamente constantes, podemos utilizar la forma común:

    −rA=kCAn

    Esta forma no debe interpretarse como una ley universal. Es una simplificación adecuada cuando A es el único reactivo cuya concentración afecta de manera apreciable la velocidad, o cuando las concentraciones de los demás reactivos se mantienen constantes durante el experimento.

    Por ejemplo, para una reacción cuya velocidad depende de dos especies A y B, la ley podría tener la forma:

    −rA=kCAαCBβ

    En este caso, α representa el orden respecto a A y β el orden respecto a B. El orden global sería α + β. Con un solo experimento en el que ambas concentraciones cambian simultáneamente, puede resultar difícil separar de manera independiente los dos exponentes.

    ¿Cómo se estudia una reacción con varios reactivos?

    • Realizando experimentos en los que se modifica de forma independiente la concentración inicial de cada reactivo.
    • Manteniendo uno de los reactivos en gran exceso, de modo que su concentración cambie muy poco.
    • Ajustando directamente la ley completa kCAαCBβ mediante un método no lineal.
    • Utilizando relaciones estequiométricas cuando estas permiten expresar CB en función de CA.

    Si B se encuentra en gran exceso y su concentración permanece casi constante, el término CBβ puede incorporarse dentro de una constante observada:

    kobs=kCBβ y −rA=kobsCAα

    Este procedimiento se conoce como aproximación de pseudoorden. La reacción puede parecer de orden α respecto a A, aunque su ley cinética completa también dependa de B.

    Para el caso común en el que la velocidad puede expresarse mediante −rA = kCAn, aplicamos logaritmos a ambos lados y obtenemos la forma lineal:

    ln(−rA)= ln(k)+nln(CA)

    Esta ecuación es la forma linealizada del caso común en el que la velocidad depende únicamente de CA, o en el que las demás concentraciones se han incorporado dentro de una constante observada. No debe utilizarse directamente cuando varios reactivos cambian de forma significativa y cada uno influye en la velocidad.

    Al representar ln(−rA) en el eje vertical y ln(CA) en el eje horizontal, la pendiente de la recta permite estimar n, mientras que el intercepto corresponde a ln(k). En un sistema de pseudoorden, el intercepto proporciona ln(kobs) y no necesariamente la constante cinética completa.

    Por qué el método diferencial exige precaución

    • La derivación numérica amplifica el ruido y los errores experimentales.
    • Los puntos inicial y final no pueden calcularse mediante una diferencia central y requieren aproximaciones distintas.
    • El resultado depende de la separación entre los tiempos de medición.
    • Un suavizado excesivo puede ocultar cambios reales en la velocidad.
    • La forma lineal utilizada debe coincidir con la ley cinética que realmente describe al sistema.

    Por estas razones, el método diferencial funciona mejor como una herramienta complementaria. Cuando sus resultados coinciden con el método integral, el análisis de vida media y la interpretación química del sistema, la conclusión sobre el orden de reacción adquiere mayor solidez.

    4. Método de vida media

    El método de vida media parte de una pregunta especialmente intuitiva: ¿cuánto tiempo necesita la concentración de un reactivo para reducirse a la mitad? Este tiempo se representa mediante t1/2 y su comportamiento puede aportar información sobre el orden de reacción.

    Sin embargo, para comprender de dónde provienen las expresiones de vida media debemos regresar primero a la ley general utilizada en este análisis:

    −rA=kCAn

    Esta forma supone que la velocidad depende de una sola concentración, CA, o que los demás reactivos se mantienen prácticamente constantes y han sido incorporados dentro de una constante observada. Por tanto, corresponde a una reacción con un solo reactivo cinéticamente relevante o a una situación de pseudoorden.

    Al integrar esta ley para un reactor por lotes de volumen constante y establecer que CA = CA0/2, obtenemos la expresión general de la vida media para cualquier orden diferente de uno:

    t1/2= 2n−1−1 (n−1)kCA0n−1 para n≠1

    Para una reacción de primer orden, la integración conduce a una expresión particular:

    t1/2=ln(2)k

    Las expresiones conocidas para los órdenes cero, uno y dos no son fórmulas independientes elegidas de manera arbitraria. Son casos particulares de esta relación general:

    ORDEN CERO

    t 1 / 2 = C A 0 2 k

    La vida media aumenta cuando aumenta la concentración inicial.

    PRIMER ORDEN

    t 1 / 2 = ln ( 2 ) k

    La vida media permanece constante y no depende de CA0.

    SEGUNDO ORDEN

    t 1 / 2 = 1 k C A 0

    La vida media disminuye cuando aumenta la concentración inicial.

    Por ejemplo, al sustituir n = 0 en la expresión general se obtiene t1/2 = CA0/2k. Cuando n = 2 se obtiene t1/2 = 1/(kCA0). El caso n = 1 se trata por separado porque la expresión general presenta una indeterminación matemática, aunque su límite conduce a ln(2)/k.

    ¿Existe una forma linealizada general?

    Sí. A temperatura constante, la relación general puede resumirse mediante la proporcionalidad:

    t1/2∝CA01−n

    Al aplicar logaritmos se obtiene una ecuación lineal que permite analizar varios experimentos realizados con concentraciones iniciales diferentes:

    ln(t1/2)= ln(K1/2)+ (1−n)ln(CA0)

    Si representamos ln(t1/2) frente a ln(CA0), la pendiente de la recta será m = 1 − n. Por tanto:

    n = 1 − m

    Para aplicar esta linealización no basta con una sola curva de concentración frente al tiempo. Se necesitan varios experimentos realizados bajo las mismas condiciones, pero con diferentes valores de CA0. De cada experimento se extrae una vida media y después se construye la gráfica logarítmica.

    ¿Por qué no se prueban tres linealizaciones como en el método integral?

    En el método integral se utiliza toda la evolución de CA con el tiempo. Por eso se prueban transformaciones distintas —CA, ln CA y 1/CA— para comprobar cuál produce una recta.

    El método de vida media trabaja de otra manera: resume cada experimento en un solo valor, t1/2, y analiza cómo cambia ese valor cuando cambia la concentración inicial. La relación logarítmica general ya incluye todos los órdenes mediante su pendiente, por lo que no es necesario construir una linealización diferente para cada caso.

    Condición importante

    Estas relaciones son válidas para una ley de potencia dependiente de una sola concentración, o para una situación de pseudoorden. Si la velocidad depende simultáneamente de A y B mediante −rA = kCAαCBβ y ambas concentraciones cambian significativamente, la expresión sencilla de vida media puede dejar de ser aplicable.

    Limitaciones del método de vida media

    • Una sola vida media no permite determinar el orden de forma robusta.
    • Se requieren varios experimentos con concentraciones iniciales diferentes.
    • Cada ensayo se reduce a un único valor y se desaprovecha gran parte de la información de la curva concentración-tiempo.
    • La estimación de t1/2 puede requerir interpolación si no existe una medición exactamente en CA0/2.
    • Los errores en CA0 y en la vida media afectan directamente la pendiente logarítmica.
    • Las condiciones de temperatura, volumen y composición deben mantenerse comparables entre todos los experimentos.
    • La relación sencilla pierde validez cuando varios reactivos cambian simultáneamente y afectan la velocidad.

    En la práctica, el método de vida media suele utilizarse como una comprobación secundaria y no como la herramienta principal para estimar el orden. El método integral —o, preferiblemente, un ajuste no lineal— aprovecha todos los puntos de la curva experimental. El método diferencial también puede utilizar información local de varios puntos, aunque es más sensible al ruido. En cambio, la vida media comprime cada experimento en un solo dato y, por ello, ofrece una menor eficiencia estadística.

    Su mayor fortaleza no está en reemplazar a los otros métodos, sino en aportar una verificación sencilla e intuitiva. Cuando el comportamiento de la vida media coincide con el método integral, el diferencial y la interpretación química del sistema, la conclusión sobre el orden de reacción resulta mucho más convincente.

    5. Ejemplo comparativo: aplicación de los tres métodos

    Inspirado en el enfoque de interpretación de datos de reactores por lotes desarrollado por Octave Levenspiel en Chemical Reaction Engineering, 3.ª edición, capítulo 3, pp. 38–82, Wiley, 1998. Los datos y el desarrollo numérico presentados a continuación fueron elaborados para Ciencia Esencial.

    Hasta ahora hemos estudiado cada método por separado. En este ejemplo utilizaremos un mismo conjunto de datos para comprobar cómo cambia el análisis cuando aplicamos los métodos integral, diferencial y de vida media. La intención no es repetir tres procedimientos aislados, sino observar si todos conducen a una interpretación compatible.

    Esta comparación es importante porque una conclusión adquiere mayor credibilidad cuando distintas formas de analizar los datos producen resultados semejantes. Si alguno de los métodos conduce a una respuesta muy diferente, será necesario revisar los cálculos, la calidad de las mediciones o los supuestos utilizados.

    5.1 Datos del problema

    En un reactor por lotes de volumen constante se estudia la desaparición del reactivo A. Durante cinco minutos se registra su concentración y se obtienen los siguientes valores:

    Tiempo, t (min) Concentración, CA (mol/L)
    01,000
    10,833
    20,714
    30,625
    40,556
    50,500

    A simple vista podemos observar que la concentración disminuye con el tiempo, pero todavía no sabemos qué ley cinética representa mejor esa variación. Aplicaremos los tres métodos para reunir evidencias antes de establecer una conclusión.

    5.2 Aplicación del método integral

    Comenzamos probando las transformaciones correspondientes a los órdenes cero, uno y dos. Para cada alternativa se realiza una regresión lineal y se obtiene su coeficiente de determinación R2.

    Modelo Recta ajustada R²
    Orden 0 CA = 0,9490 − 0,0977t 0,95966
    Orden 1 ln(CA) = −0,0346 − 0,1375t 0,98976
    Orden 2 1/CA = 1,0004 + 0,1998t 0,999997

    La transformación de segundo orden presenta el comportamiento lineal más convincente. Su R2 es prácticamente igual a uno y el intercepto, 1,0004 L/mol, coincide muy bien con el valor esperado a partir de la concentración inicial:

    1 C A 0 = 1 1,000 =1,000 L/mol

    Para una reacción de segundo orden, la pendiente de la gráfica 1/CA frente a t corresponde directamente a la constante cinética. Por tanto:

    k ≈ 0,1998 L·mol−1·min−1

    El método integral proporciona así una primera evidencia a favor del segundo orden. Sin embargo, todavía debemos comprobar si el método diferencial y la vida media conducen a una interpretación semejante.

    5.3 Aplicación del método diferencial

    El método diferencial requiere estimar la velocidad en diferentes puntos de la curva concentración-tiempo. Para los puntos interiores utilizamos una diferencia central, tomando la concentración medida inmediatamente antes y la medida inmediatamente después del punto que queremos analizar.

    − r A , i ≈− C A , i + 1 − C A , i − 1 t i + 1 − t i − 1

    Ejemplo de aproximación de una velocidad

    Calculemos la velocidad asociada con el dato de t = 2 min. Como este es un punto interior, utilizamos la concentración anterior, registrada a 1 min, y la concentración posterior, registrada a 3 min.

    Datos utilizados

    t1 = 1 min
    CA,1 = 0,833 mol/L
    t3 = 3 min
    CA,3 = 0,625 mol/L

    Sustituimos estos valores en la expresión de diferencia central:

    − r A , 2 ≈− 0,625 − 0,833 3 − 1

    La diferencia de concentraciones es −0,208 mol/L y el intervalo de tiempo es 2 min. El signo negativo situado delante del cociente convierte la desaparición del reactivo en una velocidad positiva:

    − r A , 2 ≈0,1040 mol·L − 1 ·min − 1

    Esta velocidad se asocia con la concentración del punto central, CA,2 = 0,714 mol/L. Por eso, el par utilizado posteriormente en la gráfica diferencial es:

    CA = 0,714 mol/L    y    −rA = 0,1040 mol·L−1·min−1

    Repitiendo el mismo procedimiento para los demás puntos interiores se obtienen las velocidades aproximadas mostradas a continuación:

    CA (mol/L) −rA (mol·L−1·min−1)
    0,833 0,1430
    0,714 0,1040
    0,625 0,0790
    0,556 0,0625

    Para determinar el orden representamos ln(−rA) frente a ln(CA). De acuerdo con la forma linealizada del método diferencial, la pendiente corresponde al orden n y el intercepto permite estimar k.

    ORDEN ESTIMADO

    n ≈ 2,050

    CONSTANTE ESTIMADA

    k ≈ 0,208

    COEFICIENTE DE AJUSTE

    R² ≈ 0,99995

    La pendiente se encuentra muy cerca de 2 y respalda la conclusión del método integral. La constante cinética también es semejante, aunque no exactamente igual, porque las velocidades fueron estimadas mediante derivación numérica y no medidas directamente.

    Esta diferencia no invalida el resultado. Más bien refleja una limitación propia del método diferencial: pequeñas variaciones en las concentraciones pueden amplificarse al calcular las velocidades.

    5.4 Aplicación del método de vida media

    La concentración inicial es 1,000 mol/L y disminuye hasta 0,500 mol/L después de 5 min. Por lo tanto, la vida media observada experimentalmente es aproximadamente:

    t1/2, experimental ≈ 5 min

    Si el sistema sigue una cinética de segundo orden, la vida media debe satisfacer:

    t 1 / 2 = 1 k C A 0

    Sustituyendo CA0 = 1,000 mol/L y k = 0,1998 L·mol−1·min−1:

    t 1 / 2 ≈ 1 0,1998 × 1,000 ≈5,00 min

    El valor calculado coincide prácticamente con el comportamiento observado: la concentración disminuye de 1,000 a 0,500 mol/L en 5 min. Esta coincidencia no demuestra por sí sola que la reacción sea de segundo orden, pero aporta una tercera evidencia compatible con los métodos anteriores.

    5.5 Comparación de los resultados

    Los resultados obtenidos mediante los tres métodos pueden resumirse de la siguiente manera:

    Método Resultado principal Interpretación
    Integral R² = 0,999997 y k ≈ 0,1998 Segundo orden
    Diferencial n ≈ 2,050 y k ≈ 0,208 Orden cercano a 2
    Vida media t1/2 calculado ≈ 5,00 min Coincide con los datos experimentales
    Comparación de los métodos integral, diferencial y de vida media para determinar el orden de reacción

    Conclusión del ejemplo

    Los métodos integral, diferencial y de vida media proporcionan resultados compatibles con una reacción de segundo orden. La constante cinética se encuentra alrededor de 0,20 L·mol−1·min−1. La conclusión no depende de una sola gráfica: se fortalece porque tres enfoques diferentes conducen al mismo comportamiento cinético.

    6. Reglas de unidades para la calculadora

    Si este análisis se incorpora a una calculadora o herramienta interactiva, el control de unidades debe ser una prioridad. Un algoritmo puede ejecutar correctamente una operación matemática y, aun así, producir una respuesta sin sentido físico cuando las magnitudes se ingresan de forma inconsistente.

    La clave está en recordar que la velocidad de reacción tiene unidades de concentración dividida para tiempo. Si partimos de la ley de velocidad más común:

    − r A = k C A n

    entonces las unidades de la constante cinética se obtienen despejando dimensionalmente a k:

    [ k ]=[ concentración ] 1 − n [ tiempo ] − 1

    Esta relación es completamente general y funciona para cualquier valor de n, ya sea entero, fraccionario o decimal. Si la concentración se expresa en mol/L y el tiempo en min, las unidades de k para algunos órdenes frecuentes son las siguientes:

    Orden, n Expresión dimensional de [k] Unidades de k si C está en mol/L y t en min
    0 [concentración][tiempo]−1 mol·L−1·min−1
    1 [tiempo]−1 min−1
    2 [concentración]−1[tiempo]−1 L·mol−1·min−1

    ¿Cómo aplicar la regla para cualquier valor de n?

    La ventaja de la expresión general es que no se limita a órdenes enteros. También puede utilizarse cuando el orden es decimal. Por ejemplo, si n = 1,5:

    Ejemplo para un orden decimal

    Si n = 1,5, entonces:

    [k] = [concentración]1−1,5[tiempo]−1

    [k] = [concentración]−0,5[tiempo]−1

    k = (L/mol)0,5·min−1

    De forma análoga, si el orden fuera 0,5, las unidades serían [concentración]0,5[tiempo]−1; si fuera 2,3, serían [concentración]−1,3[tiempo]−1. Lo importante es aplicar siempre el exponente 1 − n sobre la unidad de concentración.

    Regla práctica para la calculadora

    • Si la concentración se expresa en mol/L, la calculadora debe construir las unidades de k a partir de [mol·L−1]1−n·[tiempo]−1.
    • Si la concentración se introduce como masa/volumen y se desea convertir a mol/volumen, deberá proporcionarse la masa molar.
    • La presión solo puede utilizarse como sustituto proporcional de la concentración para gases bajo supuestos explícitos, como temperatura y volumen constantes y comportamiento ideal.
    • El método diferencial debe advertir que las velocidades calculadas a partir de concentraciones discretas son aproximadas y sensibles al ruido experimental.

    En otras palabras, la calculadora no debería limitarse a mostrar un valor de k. También debe construir automáticamente sus unidades a partir del orden de reacción estimado, ya que esa consistencia dimensional es parte del criterio químico que permite validar el resultado.

    7. Para profundizar

    Este análisis constituye un punto de partida. Para profundizar en la formulación de leyes de velocidad, el diseño de reactores y la validación estadística de modelos, las siguientes fuentes ofrecen una base sólida.

    Libros base

    • O. Levenspiel, Chemical Reaction Engineering, 3.ª ed., Wiley, 1998.
    • H. S. Fogler, Elements of Chemical Reaction Engineering, 7.ª ed., Pearson, 2025.
    • J. I. Steinfeld, J. S. Francisco y W. L. Hase, Chemical Kinetics and Dynamics, 2.ª ed.

    Artículos científicos recomendados

    • S. Seethaler, J. Czworkowski y L. Wynn, “Analyzing General Chemistry Texts’ Treatment of Rates of Change Concepts in Reaction Kinetics…”, Journal of Chemical Education 95 (2018), 28–36. DOI.
    • L. Hernández de la Peña, “Solving Simple Kinetics without Integrals”, Journal of Chemical Education 93 (2016), 669–675. DOI.
    • A. P. Mikolajczyk et al., “Evaluating the Suitability of Linear and Nonlinear Regression…: Testing Residuals and Assessing Model Validity”, Langmuir 40 (2024), 20428–20442. DOI.

    Para los criterios generales de regresión y diagnóstico también puede consultarse el NIST/SEMATECH e-Handbook of Statistical Methods.